
Wichtige Punkte bei der Umsetzung der UDI für Medizinprodukte
Die neuen NMPA-Bekanntmachungen 2026 zur UDI, die Wahl der Zuteilungsstelle, die Erzeugung von DI und PI sowie praktische Hinweise zu Druck und Etiketten.

Die neuen NMPA-Bekanntmachungen 2026 zur UDI, die Wahl der Zuteilungsstelle, die Erzeugung von DI und PI sowie praktische Hinweise zu Druck und Etiketten.
Das neue MIR-Formular v7.3.1 ist ab 1. Mai 2026 verpflichtend – was sich ändert und welche PMSV-Formulare und -Vorlagen verfügbar sind.
C(2026) 1798 und C(2026) 1809: Welche Produkte der Klassen III und IIb künftig von klinischen Prüfungen bzw. der produktbezogenen Bewertung der technischen Dokumentation befreit sind.
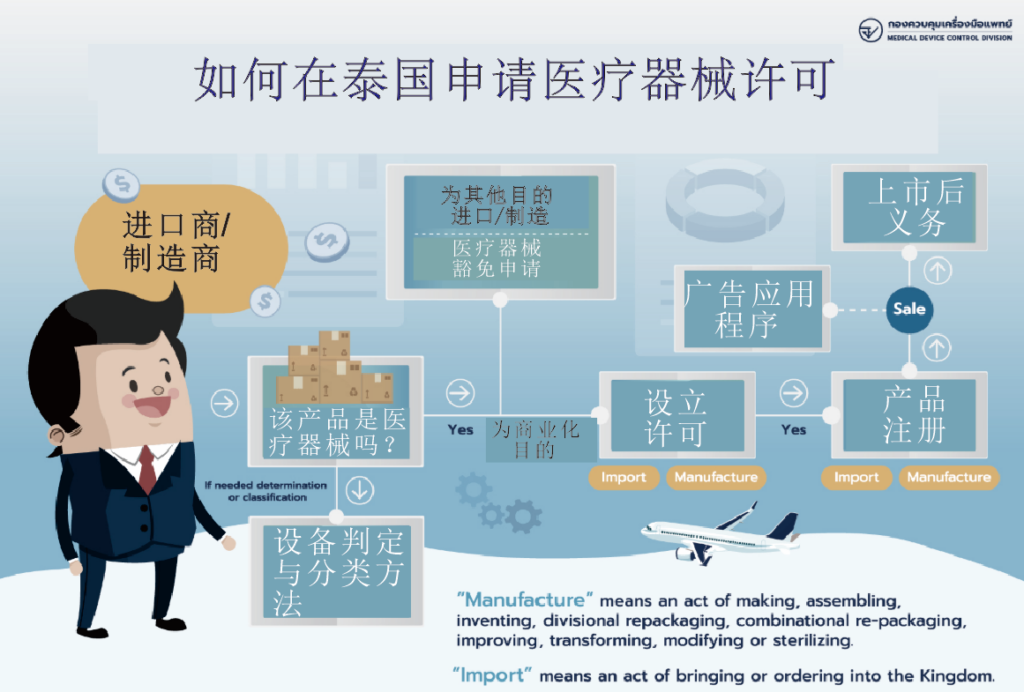
Zuständige Behörde, Risikoklassen, Bevollmächtigter, Verfahren und Empfehlungen für die Registrierung von Medizinprodukten in Thailand.
Die gemeinsame Leitlinie AIB 2025-1/MDCG 2025-6: wann medizinische KI als Hochrisiko-KI gilt, zentrale Compliance-Module und Empfehlungen für Hersteller.
Wie klinische Prüfungen für KI-gestützte Erkennungsprodukte MDR/IVDR und AI Act zugleich erfüllen: Kontrollgruppen, Statistik, Data Governance, Transparenz und menschliche Aufsicht.
MDR/IVDR und AI Act im Zusammenspiel: Fristen, harmonisierte Normen, Herausforderungen der Konformitätsbewertung und ein Fahrplan für KI-Medizinprodukte in der EU.
MDSW in der EU und SaMD in den USA: Definitionen, Unterschiede im Geltungsbereich, Hinweise zur Verwendung und künftige Entwicklungen der Softwareregulierung.
Was DSGVO und EU Data Act jeweils regeln, wie sie zusammenwirken und welche Compliance-Pflichten sich daraus für Medizinproduktehersteller ergeben.
Wann eine Datenschutz-Folgenabschätzung nach Artikel 35 DSGVO für Medizinprodukte verpflichtend ist, was sie enthalten muss, und eine praxisnahe DSFA-Vorlage.