
ระหว่างทางไปตลาดเครื่องมือแพทย์ของสหภาพยุโรป มีบทบาทที่มักจะทำงานในเบื้องหลังแต่ขาดไม่ได้: ตัวแทนที่ได้รับอนุญาตจากยุโรป (EC Rep หรือ EU AR) สำหรับผู้ผลิตนอกสหภาพยุโรป การแต่งตั้งหนึ่งรายการเป็นข้อกำหนดทางกฎหมาย และเป็นพันธมิตรหลักสำหรับการปฏิบัติตามข้อกำหนดและการจัดการความเสี่ยง บทความนี้ครอบคลุมถึงคำจำกัดความ หน้าที่ มูลค่า และเกณฑ์การคัดเลือก
1. ใครคือตัวแทนที่ได้รับมอบอำนาจ?
ภายใต้กฎระเบียบด้านเครื่องมือแพทย์ของสหภาพยุโรป (MDR) ผู้ผลิตที่ไม่ได้จัดตั้งขึ้นในสหภาพยุโรปอาจวางอุปกรณ์ในตลาดสหภาพยุโรปได้ก็ต่อเมื่อได้กำหนดตัวแทนที่ได้รับอนุญาตเพียงรายเดียวที่จัดตั้งขึ้นในสหภาพ AR คือ:
- ฝ่ายที่แบ่งปันความรับผิดชอบทางกฎหมาย: มันทำงานด้านกฎระเบียบในนามของผู้ผลิต เช่น การตรวจสอบเอกสารการปฏิบัติตามข้อกำหนดและความร่วมมือในการเฝ้าระวัง
- จุดติดต่อด้านกฎระเบียบ: การติดต่ออย่างเป็นทางการสำหรับหน่วยงานที่มีอำนาจในสหภาพยุโรป;
- ผู้ประสานงานในการเฝ้าระวังตลาด: รองรับการเรียกคืน ประกาศความปลอดภัยภาคสนาม และมาตรการเร่งด่วนอื่นๆ
2. ข้อบังคับว่าอย่างไร
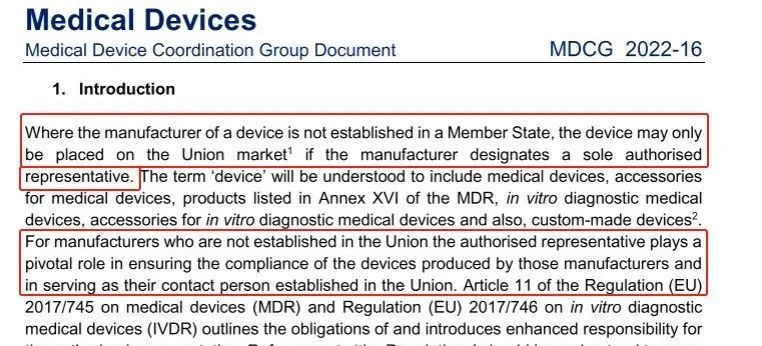
MDCG 2022-16 ส่วนที่ 1: หากผู้ผลิตอุปกรณ์ไม่ได้จัดตั้งขึ้นในประเทศสมาชิก อุปกรณ์อาจถูกวางในตลาดสหภาพยุโรปก็ต่อเมื่อผู้ผลิตกำหนดตัวแทนที่ได้รับอนุญาตแต่เพียงผู้เดียว AR มีบทบาทสำคัญในการรับรองการปฏิบัติตามอุปกรณ์ที่ผลิตโดยผู้ผลิตดังกล่าวและทำหน้าที่เป็นผู้ติดต่อในสหภาพยุโรป
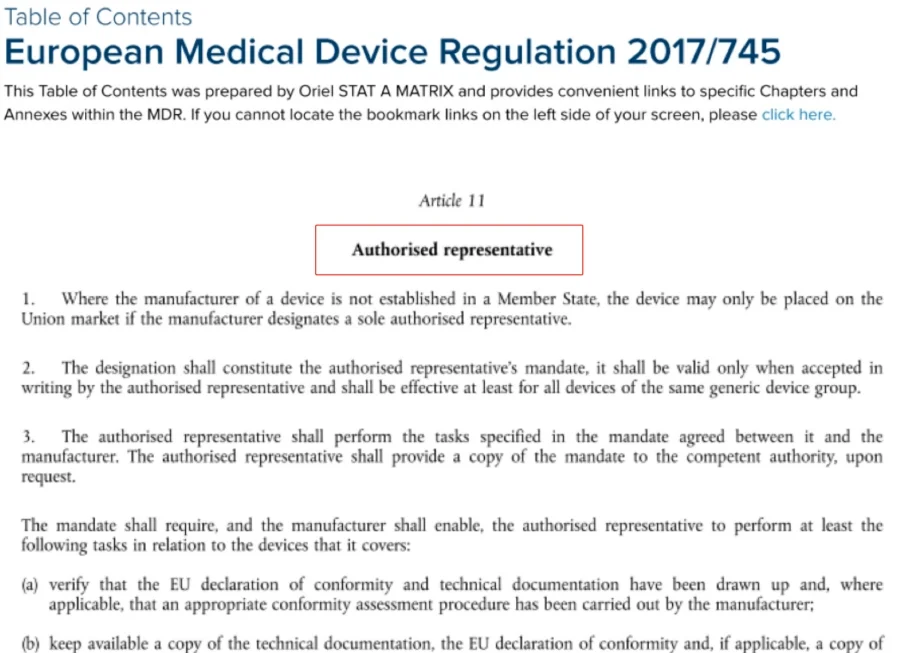
MDR บทความ 11: สำหรับผู้ผลิตที่ไม่ใช่สหภาพยุโรป AR เป็นเงื่อนไขเบื้องต้นสำหรับการเข้าถึงตลาด งานประกอบด้วยการตรวจสอบการประกาศความสอดคล้องและเอกสารทางเทคนิค, การเก็บเอกสารสำหรับเจ้าหน้าที่, การตรวจสอบและปฏิบัติตามภาระผูกพันในการลงทะเบียน, การตอบสนองต่อคำขอจากหน่วยงานที่มีอำนาจ, การให้ตัวอย่างหรือการเข้าถึงอุปกรณ์, ความร่วมมือในการดำเนินการแก้ไขและป้องกัน, การส่งต่อข้อร้องเรียนและเหตุการณ์ รายงานและยุติอาณัติหากผู้ผลิตกระทำการขัดต่อภาระผูกพัน
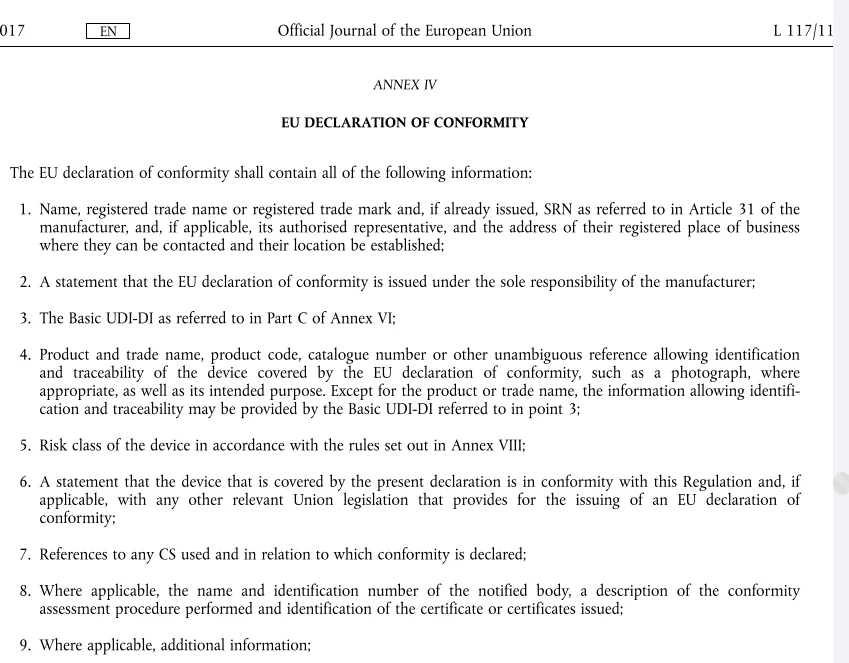
MDR ภาคผนวก IV, จุดที่ 1: คำประกาศความสอดคล้องของสหภาพยุโรปจะต้องมีชื่อ ชื่อทางการค้าที่จดทะเบียนหรือเครื่องหมายการค้าที่จดทะเบียน และหากออกแล้ว SRN ของผู้ผลิต และหากมี ตัวแทนที่ได้รับอนุญาต พร้อมกับที่อยู่ของสถานที่จดทะเบียนของธุรกิจที่สามารถติดต่อได้
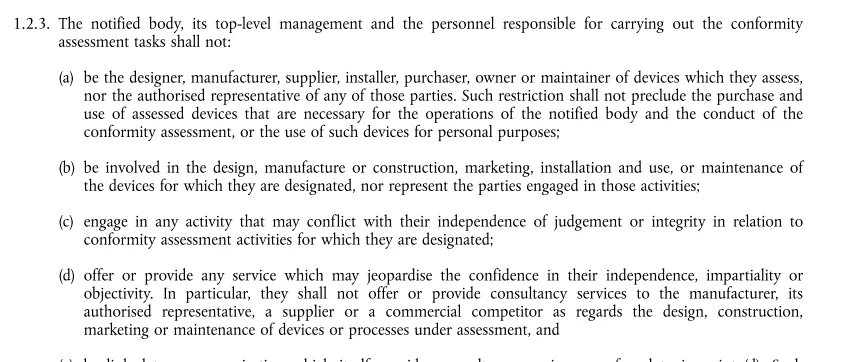
MDR ภาคผนวก VII (ข้อกำหนดสำหรับหน่วยงานที่ได้รับแจ้ง): หน่วยงานที่ได้รับแจ้งอาจไม่ใช่ผู้ออกแบบ ผู้ผลิต ผู้จัดหา ผู้ติดตั้ง ผู้ซื้อ เจ้าของหรือผู้ดูแลอุปกรณ์ที่ประเมิน หรือตัวแทนที่ได้รับอนุญาตของฝ่ายใดฝ่ายหนึ่ง และอาจไม่ได้ให้บริการให้คำปรึกษาแก่ผู้ผลิตหรือตัวแทนที่ได้รับอนุญาตเกี่ยวกับการออกแบบ การก่อสร้าง การตลาด หรือการบำรุงรักษาอุปกรณ์ ประเมินแล้ว
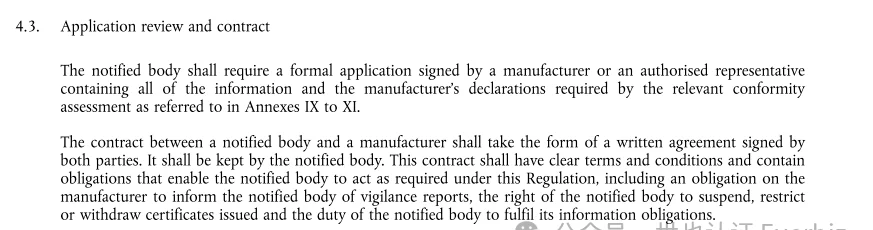
เมื่อตรวจสอบใบสมัคร หน่วยงานที่ได้รับแจ้งต้องการใบสมัครอย่างเป็นทางการที่ยื่นโดยผู้ผลิตหรือตัวแทนที่ได้รับอนุญาต
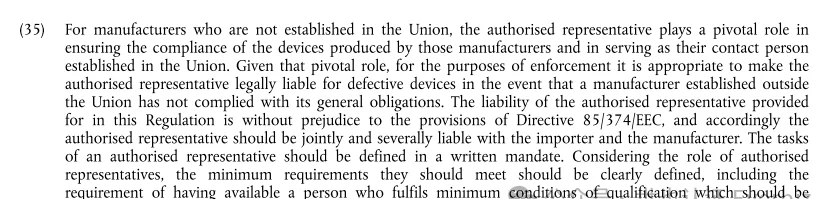
MDR Recital 35: สำหรับผู้ผลิตนอกสหภาพ ตัวแทนที่ได้รับอนุญาตมีบทบาทสำคัญในการรับรองการปฏิบัติตามและทำหน้าที่เป็นผู้ติดต่อในสหภาพยุโรป ในกรณีที่ผู้ผลิตไม่ปฏิบัติตามภาระผูกพัน ตัวแทนที่ได้รับอนุญาตจะต้องรับผิดชอบร่วมกันและรับผิดชอบอย่างมากกับผู้นำเข้าและผู้ผลิตสำหรับอุปกรณ์ที่มีข้อบกพร่อง งานต้องกำหนดเป็นลายลักษณ์อักษร และต้องเป็นไปตามข้อกำหนดขั้นต่ำ รวมถึงบุคลากรที่มีคุณสมบัติเหมาะสม

ผู้ผลิตต้องตรวจสอบให้แน่ใจว่าตัวแทนที่ได้รับอนุญาตมีเอกสารที่จำเป็นอย่างถาวรเพื่อปฏิบัติงานในมาตรา 11(3)
3. ทำไม AR ถึงมีค่า
- การจัดการความเสี่ยงด้านการปฏิบัติตามข้อกำหนด: เจ้าหน้าที่ติดต่อ AR ซึ่งช่วยแก้ปัญหาการปฏิบัติตามข้อกำหนดได้อย่างรวดเร็วและลดความเสี่ยงโดยตรงของผู้ผลิต
- เข้าถึงตลาดได้เร็วขึ้น: AR ที่มีประสบการณ์รู้ขั้นตอนของสหภาพยุโรปและช่วยเตรียมเอกสารและประสานงานกับหน่วยงานที่ได้รับแจ้ง
- ความน่าเชื่อถือ: คุณสมบัติและชื่อเสียงของ AR มีอิทธิพลต่อวิธีที่หน่วยงานและลูกค้ารับรู้ผลิตภัณฑ์
- การปฏิบัติตามระยะยาว: AR ตรวจสอบการเปลี่ยนแปลงด้านกฎระเบียบและสนับสนุนผู้ผลิตในระหว่างการเฝ้าระวังและตรวจสอบตลาด
4. ห้าเกณฑ์ในการเลือก AR
- ความเชี่ยวชาญ: ภูมิหลังของเครื่องมือแพทย์และความรู้ที่มั่นคงเกี่ยวกับ MDR, IVDR และการจำแนกประเภท โดยเฉพาะอย่างยิ่งสำหรับอุปกรณ์ที่มีความเสี่ยงสูง
- ประสบการณ์และการตั้งค่า: มีประสบการณ์กับผลิตภัณฑ์ที่คล้ายคลึงกันและการลงทะเบียนที่ถูกต้องในฐานะนักแสดง (SRN) ใน Eudamed
- ที่ตั้งและเครือข่าย: ฐานในตลาดหลักเช่นเยอรมนีช่วยในการสื่อสารในสถานที่และการตอบสนองที่รวดเร็ว
- ภาษาและการสื่อสาร: ภาษาอังกฤษคล่องและภาษาสหภาพยุโรปที่เกี่ยวข้อง (เช่น ภาษาเยอรมัน) เพื่อหลีกเลี่ยงความเข้าใจผิด
- ขอบเขตและค่าธรรมเนียม: บริการที่กำหนดไว้อย่างชัดเจน (เช่น การสนับสนุนหลังการขาย การจัดการวิกฤต) และการกำหนดราคาที่โปร่งใสโดยไม่มีค่าใช้จ่ายที่ซ่อนอยู่
5. ตัวอย่าง: AR รองรับการทำแผล
ผู้ผลิตจีนของน้ำสลัด chitosan hemostatic จำเป็นต้องเข้าถึงตลาดสหภาพยุโรป เนื่องจากผ้าปิดแผลมีไว้สำหรับบาดแผลที่ทำลายผิวหนังชั้นหนังแท้ มันจึงตกอยู่ใน Class IIb และจำเป็นต้องมีหลักฐานทางคลินิกที่เข้มงวด AR ให้การสนับสนุนด้านกฎระเบียบเกี่ยวกับการจำแนกประเภท ความเข้ากันได้ทางชีวภาพ และข้อกำหนดด้านเอกสารทางเทคนิค จัดการการสื่อสารเหตุการณ์หลังตลาดกับหน่วยงานต่างๆ ในหลายประเทศ และติดตามผลตอบรับของตลาดเพื่อปรับปรุงการติดฉลากในภาษาเยอรมันและอิตาลี
6. มุมมอง
- การควบคุมดิจิตอล: เมื่อ Eudamed กลายเป็นข้อบังคับ ARS จะตรวจสอบและสนับสนุนการลงทะเบียนในฐานข้อมูล
- ความโปร่งใสของซัพพลายเชน: ARS ช่วยให้ผู้ผลิตจัดการการตรวจสอบย้อนกลับของ UDI
- ความพยายามในการปฏิบัติตามที่เพิ่มขึ้น: บริษัทขนาดเล็กและขนาดกลางจำนวนมากขึ้นจะพึ่งพาบริการ AR แบบมืออาชีพ
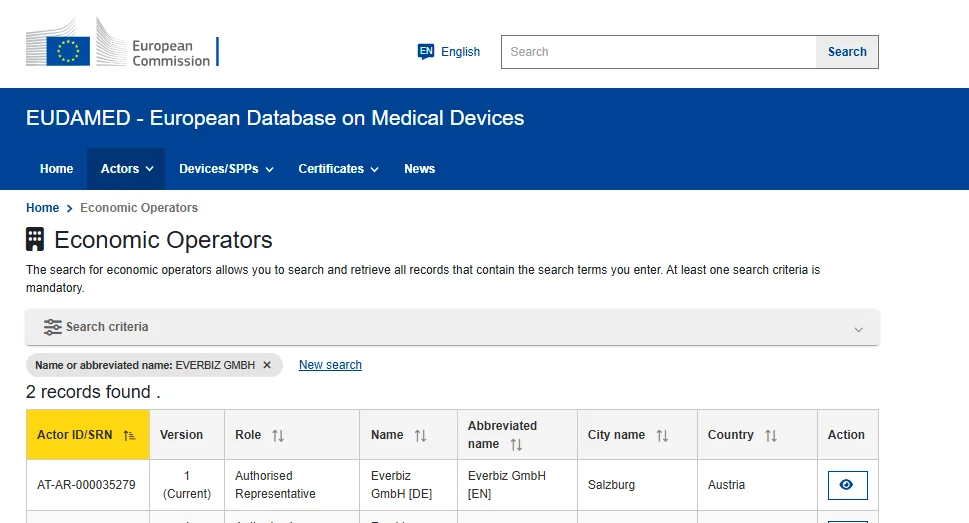
EVERBIZ ช่วยคุณได้อย่างไร
EVERBIZ ทำหน้าที่เป็นตัวแทนที่ได้รับอนุญาตของสหภาพยุโรปพร้อมการลงทะเบียนในเยอรมนีและออสเตรีย และสามารถลงทะเบียนผลิตภัณฑ์ภายใต้ SRN อย่างใดอย่างหนึ่ง เราเก็บเอกสารที่จำเป็นไว้อย่างถาวร ประสานงานกับหน่วยงานและหน่วยงานที่ได้รับแจ้ง และให้การสนับสนุนเป็นภาษาจีน อังกฤษ และเยอรมัน ติดต่อเรา เพื่อหารือเกี่ยวกับอาณัติ
บทความนี้มีไว้สำหรับข้อมูลทั่วไปเท่านั้นและไม่ถือเป็นคำแนะนำทางกฎหมาย ตำรากฎหมายอย่างเป็นทางการของสหภาพยุโรปมีอำนาจ