
ส่วนที่ 2: IFUS ห่วงโซ่ความรับผิดชอบและรายการตรวจสอบตนเอง
ส่วนที่ 1 ครอบคลุมช่องว่างที่พบบ่อยที่สุดหกช่องว่างในฉลาก และสิ่งหนึ่งที่มักเข้าใจผิด – สัญลักษณ์ไม่ใช่การตกแต่ง MDR 23.1(h) กำหนดให้ใช้สัญลักษณ์ที่เป็นที่ยอมรับในระดับสากลตามความเหมาะสม สอดคล้องกับมาตรฐานที่สอดคล้องกันหรือข้อกำหนดทั่วไป (CS) แต่สิ่งนี้ไม่สามารถทำให้ง่ายขึ้นได้ “เมื่อใดก็ตามที่มีสัญลักษณ์มาตรฐานอยู่ จะต้องใช้สัญลักษณ์นี้เสมอ”
ส่วนที่ 2 ยังคงดำเนินต่อไปกับเจ็ดรายการที่มักพลาดไปในคำแนะนำสำหรับการใช้งานภายใต้ GSPR 23.4 ห่วงโซ่ความรับผิดชอบเต็มรูปแบบจากผู้ผลิตถึงผู้จัดจำหน่าย และสุดท้ายคือรายการตรวจสอบด้วยตนเองที่คุณสามารถใช้กับหลักฐานการพิมพ์ของคุณได้โดยตรง
ขอบเขต: กฎระเบียบ (EU) 2017/745 (MDR, กฎระเบียบด้านเครื่องมือแพทย์) และกฎระเบียบ (EU) 2017/746 (IVDR, ระเบียบเครื่องมือแพทย์ในการวินิจฉัยในหลอดทดลอง)
เว้นแต่จะระบุไว้เป็นอย่างอื่น หมายเลขบทความในข้อความอ้างถึง MDR; ข้อกำหนดด้านข้อมูลของ IVDR มีความคล้ายคลึงกัน แต่หมายเลขบทความที่เกี่ยวข้องแตกต่างกันและควรตรวจสอบแยกต่างหาก
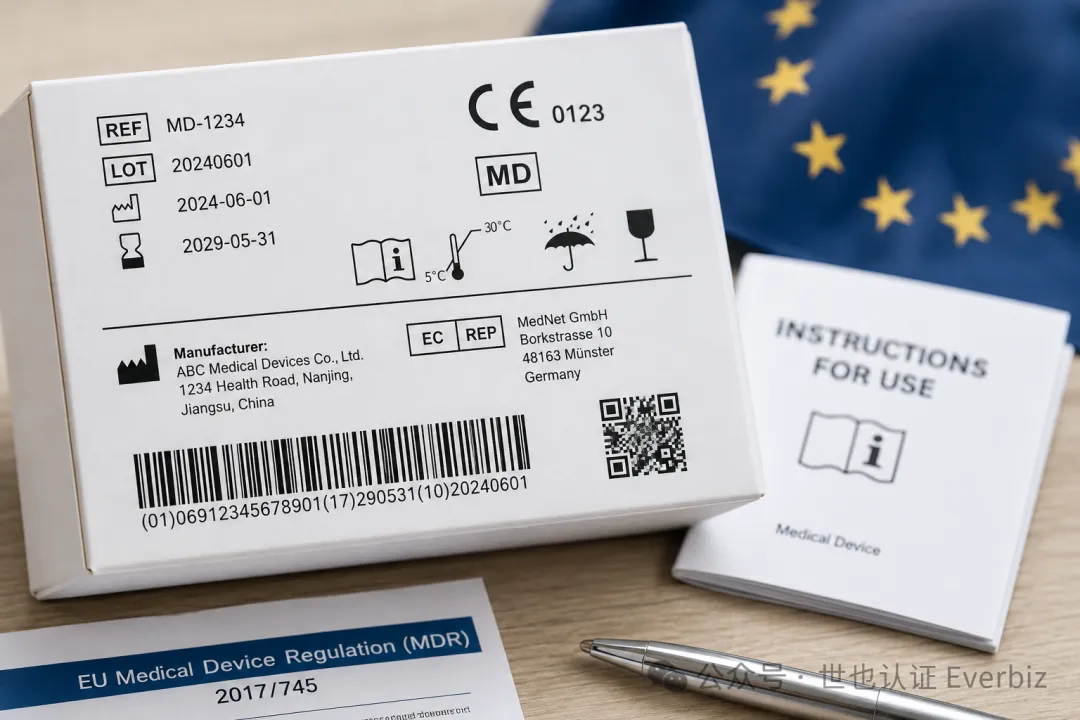
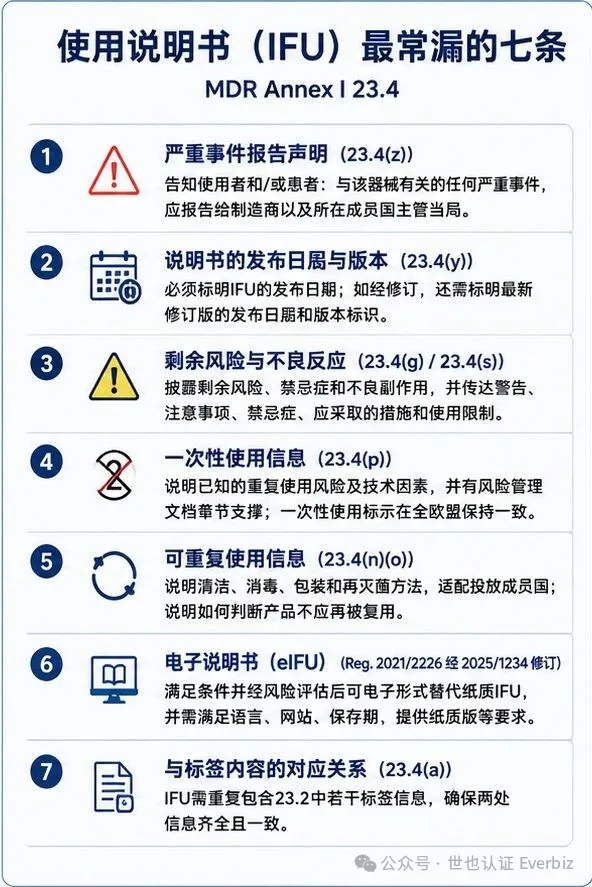
4. คำแนะนำสำหรับการใช้งาน: เจ็ดรายการที่พลาดบ่อยที่สุดใน 23.4
ส่วนที่ 23.4 วิ่งจาก (A) ถึง (AB) – ที่นี่เราเลือกเฉพาะรายการที่มักจะผิดพลาด
1. คำชี้แจงการรายงานเหตุการณ์ร้ายแรง 23.4(z)
รายการที่พลาดบ่อยที่สุด IFU ต้องมีการแจ้งให้ผู้ใช้และ/หรือผู้ป่วยทราบว่าควรรายงานเหตุการณ์ร้ายแรงที่เกี่ยวข้องกับอุปกรณ์ไปยังผู้ผลิตและผู้มีอำนาจของประเทศสมาชิกที่ผู้ใช้และ/หรือผู้ป่วยได้รับการจัดตั้งขึ้น เป็นประโยคเดียว แต่หากไม่มีประโยคนี้ คุณจะไม่เป็นไปตามข้อกำหนด
2. วันที่ออก Ifu และเวอร์ชัน 23.4(y)
ต้องระบุวันที่ออก IFU; หากแก้ไขแล้ว จะต้องระบุวันที่ออกและระบุการแก้ไขล่าสุดด้วย นอกจากนี้ยังเป็นคันโยกสำหรับการควบคุมเอกสาร – หากไม่มีหมายเลขเวอร์ชัน การตรวจสอบย้อนกลับ และการอัปเดต IFU ที่กระตุ้นโดย PMS (การเฝ้าระวังหลังการขาย) จะไม่สามารถควบคุมได้
3. ความเสี่ยงที่ตกค้างและผลข้างเคียงที่ไม่พึงประสงค์ 23.4(g)
IFU ควรเปิดเผยความเสี่ยงที่เหลือ ข้อห้าม และผลข้างเคียงที่ไม่พึงประสงค์ซึ่งจำเป็นต้องสื่อสารกับผู้ใช้และ/หรือผู้ป่วย ทำให้เกิดวงปิดด้วยการจัดการความเสี่ยง การประเมินทางคลินิก และการเฝ้าระวังหลังการขาย หลายบริษัทเขียนเฉพาะ “ข้อควรระวัง” และละเว้นข้อห้ามหรือผลข้างเคียงที่ไม่พึงประสงค์ ซึ่งสิ่งเหล่านี้ไม่สามารถทดแทนกันได้
ข้อกำหนดร่วมคือ 23.4(s): คำเตือน ข้อควรระวัง ข้อห้าม มาตรการที่ต้องทำ และข้อจำกัดในการใช้งานทั้งหมดต้องแจ้งให้ผู้ใช้ทราบ
4. สำหรับการใช้งานครั้งเดียว “ใช้ครั้งเดียว” เพียงอย่างเดียวไม่เพียงพอ 23.4(p)
หากผลิตภัณฑ์มีป้ายกำกับว่าใช้ครั้งเดียว IFU จะต้องอธิบายลักษณะที่ทราบและปัจจัยทางเทคนิคที่อาจก่อให้เกิดความเสี่ยงหากอุปกรณ์ถูกนำกลับมาใช้ใหม่ และข้อมูลนี้ต้องได้รับการสนับสนุนโดยส่วนเฉพาะของเอกสารการจัดการความเสี่ยง แม้ว่าผลิตภัณฑ์จะไม่ต้องการ IFU อย่างถูกกฎหมาย แต่ข้อมูลนี้จะต้องเปิดเผยต่อผู้ใช้ตามคำขอ
กฎอีกข้อหนึ่งที่มักถูกมองข้าม: ข้อบ่งชี้ของผู้ผลิตเกี่ยวกับ “การใช้งานครั้งเดียว” จะต้องสอดคล้องกันทั่วทั้งสหภาพยุโรป – อาจไม่ให้ข้อความที่แตกต่างกันในประเทศสมาชิกที่แตกต่างกัน
5. ข้อมูลการนำกลับมาใช้ใหม่ให้สมบูรณ์สำหรับผลิตภัณฑ์ที่นำกลับมาใช้ใหม่ได้ 23.4(n)(o)
ต้องอธิบายการทำความสะอาด การฆ่าเชื้อ บรรจุภัณฑ์ และตามความเหมาะสม ต้องอธิบายวิธีการคืนสภาพที่ผ่านการตรวจสอบแล้ว ปรับให้เข้ากับประเทศสมาชิกที่ผลิตภัณฑ์ถูกวางออกสู่ตลาด IFU ยังต้องอธิบายวิธีการระบุด้วยว่าไม่ควรนำผลิตภัณฑ์กลับมาใช้ใหม่อีกต่อไป (สัญญาณของความเสื่อมโทรมของวัสดุ จำนวนการใช้ซ้ำสูงสุดที่อนุญาต ฯลฯ)
6. IFU อิเล็กทรอนิกส์ไม่ได้รับอนุญาตโดยอัตโนมัติ กรม (EU) 2021/2226 (แก้ไขเพิ่มเติมโดย 2025/1234)
IFU อิเล็กทรอนิกส์ (EIFU) ไม่ได้เป็นเพียง PDF บนเว็บไซต์เท่านั้น ระเบียบปฏิบัติของคณะกรรมาธิการ (EU) 2021/2226 ได้รับการแก้ไขโดยกฎระเบียบ (EU) 2025/1234: สำหรับอุปกรณ์ MDR สำหรับผู้ใช้มืออาชีพ กระดาษ IFU อาจถูกแทนที่ด้วยอุปกรณ์อิเล็กทรอนิกส์หากเป็นไปตามเงื่อนไขที่กำหนดและดำเนินการประเมินความเสี่ยงตามเอกสาร หากการใช้งานแบบเลย์คาดการณ์ได้อย่างเหมาะสม จะต้องจัดเตรียมกระดาษ IFU สำหรับผู้ใช้ฆราวาส
ข้อกำหนดบางอย่างที่พลาดได้ง่าย:
บทบัญญัติของ EIFU จะต้องได้รับการสนับสนุนโดยการประเมินความเสี่ยงที่มีเอกสารซึ่งแสดงให้เห็นว่าแบบฟอร์มอิเล็กทรอนิกส์รักษาหรือปรับปรุงระดับความปลอดภัยของกระดาษ IFU
IFU จะต้องพร้อมใช้งานในภาษาของสหภาพยุโรปอย่างเป็นทางการที่ประเทศสมาชิกกำหนดซึ่งอุปกรณ์ดังกล่าวถูกวางในตลาด เวอร์ชันอิเล็กทรอนิกส์ก่อนหน้าและวันที่ออกจะต้องพร้อมใช้งานสำหรับระยะเวลาการเก็บรักษาที่จำเป็น และเวอร์ชันที่ล้าสมัยที่ให้ไว้ตามคำขอ
เว็บไซต์ควรใช้รูปแบบทั่วไปที่สามารถอ่านได้ด้วยซอฟต์แวร์ฟรี ป้องกันการเข้าถึงและการปลอมแปลงโดยไม่ได้รับอนุญาต และปฏิบัติตาม GDPR
ต้องจัดเตรียมเวอร์ชันกระดาษให้ฟรีเมื่อแจ้งความประสงค์ ภายใน 7 วันตามปฏิทินหลังจากได้รับคำขออย่างช้าที่สุด หรือกับอุปกรณ์หากมีการร้องขอเมื่อทำการสั่งซื้อ
ฉลากต้องระบุอย่างชัดเจนว่า IFU มีให้ทางอิเล็กทรอนิกส์และวิธีการเข้าถึง ที่อยู่เว็บไซต์ต้องมีเสถียรภาพและเข้าถึงได้โดยตรงสำหรับระยะเวลาการเก็บรักษาที่จำเป็น
ระยะเวลาการเก็บรักษา: สำหรับอุปกรณ์ที่ไม่สามารถปลูกถ่ายได้โดยมีวันหมดอายุที่กำหนดไว้ อย่างน้อย 10 ปีหลังจากวางอุปกรณ์เครื่องสุดท้ายออกสู่ตลาด และอย่างน้อย 2 ปีหลังจากอุปกรณ์ล่าสุดหมดอายุ สำหรับอุปกรณ์ที่ไม่มีวันหมดอายุที่กำหนดไว้และอุปกรณ์ที่ฝังได้ อย่างน้อย 15 ปีหลังจากวางอุปกรณ์ล่าสุดออกสู่ตลาด
7. การโต้ตอบกับเนื้อหาฉลาก 23.4(a)
MDR 23.4(a) กำหนดให้ IFU ทำซ้ำข้อมูลฉลากบางอย่างจาก 23.2 อย่างชัดเจน (รวมถึงชื่อผลิตภัณฑ์ ผู้ผลิต ข้อมูลเกี่ยวกับสารเฉพาะตามความเหมาะสม เงื่อนไขการเก็บรักษา สถานะปลอดเชื้อ ตัวบ่งชี้การใช้ครั้งเดียว ฯลฯ) ในทางปฏิบัติ เราแนะนำให้เตรียมตารางอ้างอิงโยง 23.2–23.4 เพื่อหลีกเลี่ยงข้อมูล “บนกล่องแต่ไม่ใช่ใน IFU” หรือความไม่สอดคล้องกันระหว่างทั้งสอง
คำเกี่ยวกับภาษา
ภาษาของข้อมูลที่ให้มานั้นถูกกำหนดโดยประเทศสมาชิกที่มีอุปกรณ์ให้ใช้งาน และประเทศสมาชิกเดียวกันอาจมีข้อกำหนดด้านภาษาที่แตกต่างกันสำหรับผลิตภัณฑ์ระดับมืออาชีพและผลิตภัณฑ์สำหรับการใช้งานทั่วไป หากจะขาย SKU ในหลายประเทศ ให้ยืนยันกฎภาษาของประเทศเหล่านั้นก่อน แทนที่จะค้นหาหลังจากพิมพ์ว่าคุณต้องพิมพ์ซ้ำ
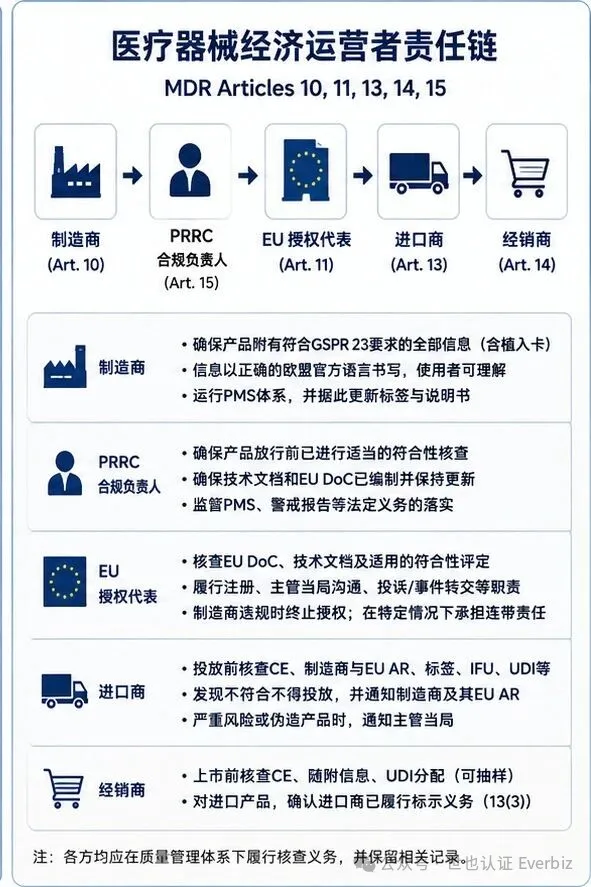
5. การปฏิบัติตามฉลากไม่ได้เป็นเพียงงานของผู้ผลิต
ทุกลิงค์ในห่วงโซ่ของผู้ประกอบการทางเศรษฐกิจมีภาระผูกพันในการตรวจสอบ
นี่เป็นสิ่งสำคัญอย่างยิ่งสำหรับ EU ARS ผู้นำเข้าและผู้จัดจำหน่าย – หลายคนคิดว่ามีเพียงผู้ผลิตเท่านั้นที่รับผิดชอบต่อปัญหาการติดฉลาก แต่นั่นไม่ใช่กรณี
ผู้ผลิต (มาตรา 10): ตรวจสอบให้แน่ใจว่าอุปกรณ์นั้นมาพร้อมกับข้อมูลทั้งหมดที่จำเป็นสำหรับ GSPR 23 (รวมถึงการ์ดรากฟันเทียมตามความเหมาะสม) ในภาษาสหภาพยุโรปอย่างเป็นทางการที่ถูกต้องและผู้ใช้ที่ตั้งใจจะเข้าใจได้ ยังใช้งานระบบ PMS และอัปเดตฉลากและ IFUs ตามนั้น
บุคคลที่รับผิดชอบในการปฏิบัติตามกฎระเบียบ (PRRC, ข้อ 15): อย่างน้อยที่สุดทำให้มั่นใจได้ว่าความสอดคล้องของอุปกรณ์ได้รับการตรวจสอบอย่างเหมาะสมภายใต้ระบบการจัดการคุณภาพก่อนเผยแพร่ เอกสารทางเทคนิคและ DOC ของสหภาพยุโรปจะถูกร่างขึ้นและติดตามอยู่เสมอ และดูแลภาระผูกพันตามกฎหมายเช่น PMS และการรายงานความระมัดระวัง
ตัวแทนที่ได้รับมอบอำนาจจากสหภาพยุโรป (มาตรา 11): ภายในขอบเขตของอาณัติ ให้ตรวจสอบเอกสารของสหภาพยุโรป เอกสารทางเทคนิคและการประเมินความสอดคล้องที่เกี่ยวข้อง และดำเนินการลงทะเบียน การสื่อสารกับหน่วยงานที่มีอำนาจ และการส่งต่อข้อร้องเรียน/เหตุการณ์ ต้องยุติอาณัติหากผู้ผลิตกระทำการขัดต่อภาระผูกพัน หากผู้ผลิตนอกสหภาพยุโรปไม่ปฏิบัติตามข้อผูกพันตามมาตรา 10 ตัวแทนที่ได้รับอนุญาตจะต้องรับผิดร่วมกันและรับผิดชอบต่อผู้ผลิตสำหรับอุปกรณ์ที่มีข้อบกพร่อง
ผู้นำเข้า (ข้อ 13): ก่อนวางอุปกรณ์ในตลาด ต้องตรวจสอบว่ามีเครื่องหมาย CE ผู้ผลิตถูกระบุ ตัวแทนที่ได้รับมอบอำนาจถูกกำหนดภายใต้มาตรา 11 การติดฉลากเป็นไปตามระเบียบ IFU ที่จำเป็นได้รับการจัดหาและ UDI ได้รับมอบหมายภายใต้บทความ 27. ในกรณีที่พบความไม่สอดคล้อง อุปกรณ์อาจไม่ถูกวางในตลาดจนกว่าจะมีการปฏิบัติตามข้อกำหนด และผู้ผลิตและตัวแทนที่ได้รับอนุญาตจะต้องได้รับแจ้ง หากอุปกรณ์มีความเสี่ยงร้ายแรงหรือถูกปลอมแปลง จะต้องแจ้งหน่วยงานที่มีอำนาจของประเทศสมาชิกด้วย
ผู้จัดจำหน่าย (มาตรา 14): ก่อนสร้างอุปกรณ์ จะต้องตรวจสอบเครื่องหมาย CE ข้อมูลที่ให้มา และการกำหนด UDI และอาจใช้วิธีการสุ่มตัวอย่าง สำหรับอุปกรณ์ที่นำเข้า ต้องยืนยันด้วยว่าผู้นำเข้าได้ปฏิบัติตามภาระผูกพันในการติดฉลากภายใต้มาตรา 13(3)
มาตรา 16(2) ใช้กันอย่างแพร่หลายมากกว่าที่คุณคิด
การแปลข้อมูลที่ผู้ผลิตให้มา เพิ่มข้อมูลที่จำเป็นเพื่อทำการตลาดอุปกรณ์ในประเทศสมาชิก และเปลี่ยนบรรจุภัณฑ์ด้านนอก (รวมถึงขนาดแพ็ค) ที่ตรงตามเงื่อนไขทั้งหมดอาจอยู่ภายใต้มาตรา 16(2) ผู้นำเข้าหรือผู้จัดจำหน่ายที่เกี่ยวข้องต้องมีระบบการจัดการคุณภาพเพื่อให้มั่นใจว่าการแปลมีความถูกต้องและเป็นปัจจุบัน กิจกรรมไม่ส่งผลต่อสภาพเดิมของอุปกรณ์ และสามารถรับข้อมูลการแก้ไขความปลอดภัยของผู้ผลิตได้
อย่างน้อย 28 วันก่อนที่จะสร้างอุปกรณ์ที่ติดฉลากใหม่หรือบรรจุใหม่ ผู้ผลิตและผู้มีอำนาจของประเทศสมาชิกที่เกี่ยวข้องจะต้องได้รับแจ้ง ตามคำขอ ต้องจัดเตรียมตัวอย่างหรือแบบจำลอง และต้องส่งใบรับรอง QMS ที่ออกโดยหน่วยงานที่ได้รับแจ้งที่เหมาะสมไปยังหน่วยงานที่มีอำนาจ
สำหรับอุปกรณ์ปลอดเชื้อ หากการบรรจุหีบห่อใหม่เปิดขึ้น ความเสียหายหรือผลกระทบต่อบรรจุภัณฑ์ที่จำเป็นต่อการรักษาการเป็นหมัน สภาพเดิมของอุปกรณ์จะถือว่าได้รับผลกระทบในทางลบ ดังนั้นจึงไม่สามารถพูดได้ง่ายๆ ว่า “ไม่มีการเปลี่ยนแปลงบรรจุภัณฑ์ภายนอก” สำหรับผลิตภัณฑ์ปลอดเชื้อ
6. รายการตรวจสอบตนเองที่คุณสามารถใช้ได้โดยตรง
เราขอแนะนำให้ดำเนินการก่อนที่จะสรุปหลักฐานการพิมพ์ – ถูกกว่าการพิมพ์ซ้ำมาก
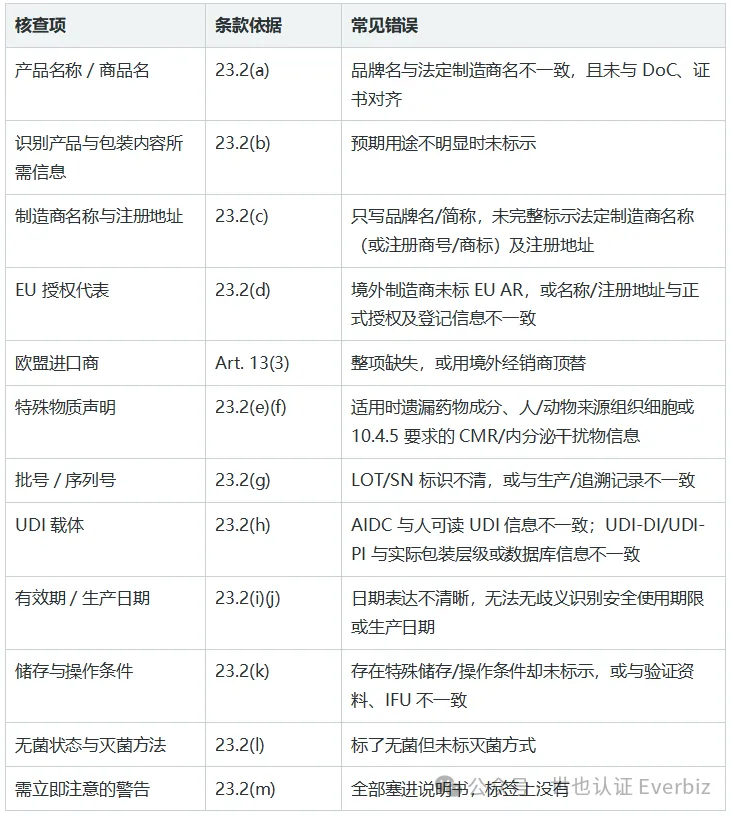
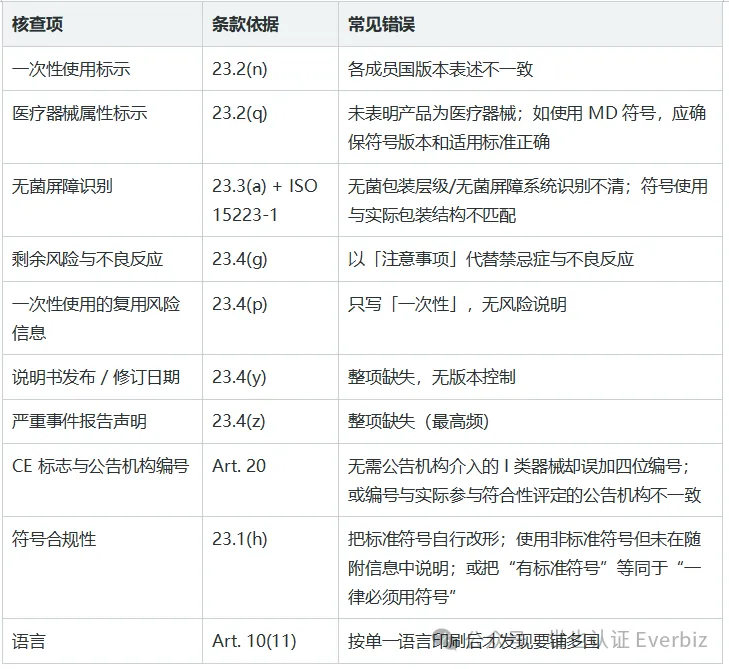
รายการนี้เป็นส่วนหนึ่งของรายการทั่วไปและไม่ใช่รายการข้อกำหนด GSPR 23 ทั้งหมด หมวดหมู่ผลิตภัณฑ์เฉพาะ (ปลูกถ่าย, ใช้งานอยู่, จักษุแพทย์, อุปกรณ์ที่ใช้ซ้ำได้ ฯลฯ) มีข้อกำหนดมาตรฐานเพิ่มเติม
เมื่อดูที่ข้อในทั้งสองบทความ คุณจะสังเกตเห็นหัวข้อทั่วไป: ความไม่สอดคล้องกันบ่อยครั้งจำนวนมากไม่เกี่ยวข้องกับการออกแบบผลิตภัณฑ์หลักหรือกระบวนการ แต่เป็นข้อมูล เวอร์ชัน ความรับผิดชอบในบทบาท และการตรวจสอบก่อนตลาดที่ไม่ได้ดำเนินการอย่างละเอียดถี่ถ้วน
แน่นอน หากการเปลี่ยนแปลงของฉลาก/IFU สะท้อนถึงการเปลี่ยนแปลงในความเสี่ยง การใช้งาน หรือประสิทธิภาพการทำงาน การเปลี่ยนแปลงเหล่านี้อาจกระตุ้นการอัปเดตเอกสารทางเทคนิค การจัดการความเสี่ยง การประเมินทางคลินิก หรือแม้แต่กิจกรรมการตรวจสอบ ไม่สามารถสันนิษฐานได้ว่า “เฉพาะการเปลี่ยนแปลงข้อความเท่านั้น และไม่มีอะไรที่ได้รับผลกระทบ”
ฉลากและ IFUs เป็นส่วนหนึ่งของการปฏิบัติตามข้อกำหนดของสหภาพยุโรปที่คุ้มค่าที่สุดในการตรวจสอบอย่างเป็นระบบก่อนเปิดตัวตลาด เราขอแนะนำให้ตรวจสอบ GSPR 23.2, 23.3 และ 23.4 รายการโดยเทียบกับหลักฐานการพิมพ์ 1:1, IFU, EU DOC, ข้อมูล UDI และเอกสารทางเทคนิคก่อนสรุปผลงานศิลปะ มีค่าใช้จ่ายน้อยกว่าการพิมพ์ซ้ำ การถอน หรือการดำเนินการแก้ไขหลังจากเปิดตัว
ข้อมูลอ้างอิงหลัก
1. ระเบียบ (EU) 2017/745 (MDR), ภาคผนวก I บทที่ III มาตรา 23; ข้อ 10, 11, 13, 14, 15, 16, 18, 20, 27; ภาคผนวก V
2. ข้อกำหนดที่เกี่ยวข้องของกฎระเบียบ (EU) 2017/746 (IVDR) (GSPR 20.1/20.4)
3. Commission Implementing Regulation (EU) 2021/2226 (คำแนะนำทางอิเล็กทรอนิกส์สำหรับการใช้งาน) และ Commission Implementing Regulation (EU) 2025/1234 (แก้ไข 2025)
4. Commission Implementing Regulation (EU) 2020/1207 (ข้อกำหนดทั่วไปสำหรับการประมวลผลซ้ำอุปกรณ์แบบใช้ครั้งเดียว)
5. EN ISO 15223-1:2021 + EN ISO 15223-1:2021/A1:2025 เครื่องมือแพทย์ – สัญลักษณ์ที่จะใช้กับข้อมูลที่จะจัดหาโดยผู้ผลิต – ส่วนที่ 1: ข้อกำหนดทั่วไป
6. MDCG 2018-8, MDCG 2019-8, MDCG 2021-11 (คำแนะนำการ์ด Implant)
7. Commission Implementing Decision (EU) 2026/1231 (รายการปรับปรุงของ MDR Harmonized Standards รวมถึง EN ISO 15223-1:2021/A1:2025)


การบรรจบกันด้านกฎระเบียบทั่วโลกเร่งขึ้น: มองเชิงลึกที่ IMDRF Regulatory Reliance playbook
ความรู้เบื้องต้นเกี่ยวกับการปฏิบัติตามข้อกำหนดของเครื่องมือแพทย์ AI ของสหภาพยุโรป
สารตัวเติมกรดไฮยาลูโรนิกไปยังเอเชียตะวันออกเฉียงใต้: จุดเน้นด้านกฎระเบียบและรายการตรวจสอบเอกสาร
PPWR – บรรจุภัณฑ์ของคุณพร้อมหรือยัง?
คำแนะนำโดยละเอียดเกี่ยวกับขั้นตอนการกำหนดการจำแนกประเภทเครื่องมือแพทย์