
Teil 2: Gebrauchsanweisungen, Verantwortungskette und Checkliste zur Selbstprüfung
Teil 1 behandelte die sechs häufigsten Lücken auf dem Etikett selbst und einen besonders oft missverstandenen Punkt – Symbole sind keine Dekoration. MDR Anhang I 23.1(h) verlangt, dass, wo angemessen, international anerkannte Symbole im Einklang mit anwendbaren harmonisierten Normen oder gemeinsamen Spezifikationen (GS) verwendet werden; das lässt sich aber nicht vereinfachen zu „wo es ein Normsymbol gibt, muss es immer verwendet werden“.
Teil 2 behandelt die sieben am häufigsten übersehenen Punkte in der Gebrauchsanweisung nach GSPR 23.4, die vollständige Verantwortungskette vom Hersteller bis zum Händler und schließlich eine Checkliste zur Selbstprüfung, die Sie direkt an Ihren Druckvorlagen anwenden können.
Anwendungsbereich: Verordnung (EU) 2017/745 (MDR, Medizinprodukteverordnung) und Verordnung (EU) 2017/746 (IVDR, Verordnung über In-vitro-Diagnostika).
Sofern nicht anders angegeben, beziehen sich Artikelnummern im Text auf die MDR; die Informationsanforderungen der IVDR sind ähnlich, die entsprechenden Artikelnummern unterscheiden sich jedoch und sind gesondert zu prüfen.
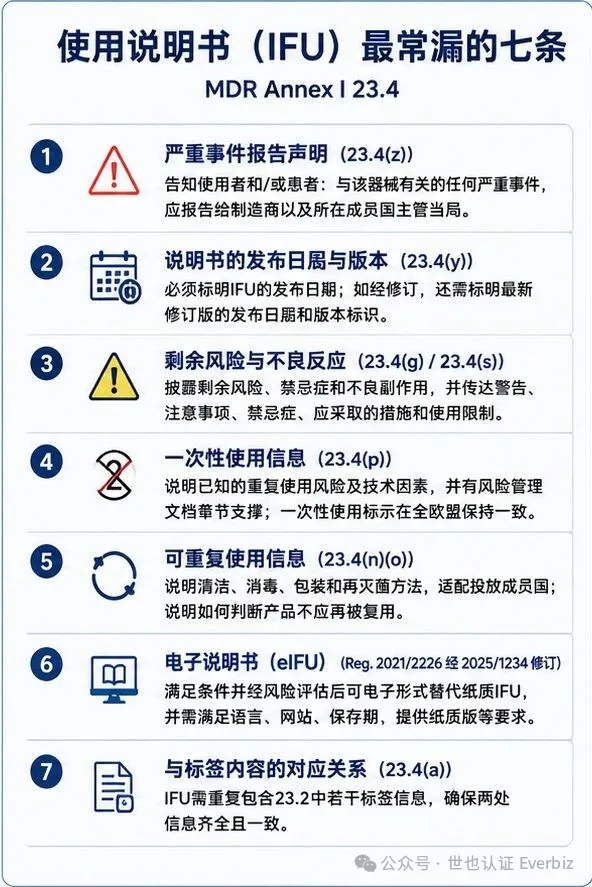
4. Gebrauchsanweisung: die sieben am häufigsten übersehenen Punkte in 23.4
Abschnitt 23.4 reicht von (a) bis (ab) – hier greifen wir nur die Punkte heraus, die am häufigsten falsch gemacht werden
1. Hinweis zur Meldung schwerwiegender Vorkommnisse 23.4(z)
Der am häufigsten fehlende Punkt. Die Gebrauchsanweisung muss einen Hinweis an Anwender und/oder Patienten enthalten, dass alle im Zusammenhang mit dem Produkt aufgetretenen schwerwiegenden Vorkommnisse dem Hersteller und der zuständigen Behörde des Mitgliedstaats zu melden sind, in dem der Anwender und/oder Patient niedergelassen ist. Es ist nur ein Satz – fehlt er, liegt eine Nichtkonformität vor.
2. Ausgabedatum und Version der Gebrauchsanweisung 23.4(y)
Das Ausgabedatum der Gebrauchsanweisung muss angegeben werden; bei Überarbeitungen außerdem das Ausgabedatum und die Kennung der letzten Revision. Das ist zugleich der Hebel für die Dokumentenlenkung – ohne Versionsnummer geraten Rückverfolgbarkeit von Änderungen und durch die PMS (Überwachung nach dem Inverkehrbringen) ausgelöste Aktualisierungen der Gebrauchsanweisung außer Kontrolle.
3. Restrisiken und unerwünschte Nebenwirkungen 23.4(g)
Die Gebrauchsanweisung soll die Restrisiken, Kontraindikationen und unerwünschten Nebenwirkungen offenlegen, die Anwendern und/oder Patienten mitgeteilt werden müssen, und so einen geschlossenen Kreislauf mit Risikomanagement, klinischer Bewertung und Überwachung nach dem Inverkehrbringen bilden. Viele Unternehmen schreiben nur „Vorsichtsmaßnahmen“ und lassen Kontraindikationen oder unerwünschte Nebenwirkungen weg – diese lassen sich nicht einfach gegenseitig ersetzen.
Die zugehörige Anforderung ist 23.4(s): Warnhinweise, Vorsichtsmaßnahmen, Kontraindikationen, zu ergreifende Maßnahmen und Anwendungsbeschränkungen müssen dem Anwender vollständig bekannt gemacht werden.
4. Bei Einmalprodukten reicht „zur einmaligen Verwendung“ allein nicht 23.4(p)
Ist ein Produkt als Einmalprodukt gekennzeichnet, muss die Gebrauchsanweisung zusätzlich die bekannten Merkmale und technischen Faktoren beschreiben, die bei einer Wiederverwendung ein Risiko darstellen könnten, und diese Angaben müssen durch einen eigenen Abschnitt der Risikomanagementdokumentation gestützt sein. Auch wenn für das Produkt rechtlich keine Gebrauchsanweisung erforderlich ist, müssen diese Informationen Anwendern auf Anfrage zur Verfügung gestellt werden.
Eine weitere oft übersehene Regel: Die Angabe des Herstellers „zur einmaligen Verwendung“ muss in der gesamten EU einheitlich sein – in verschiedenen Mitgliedstaaten dürfen keine abweichenden Angaben gemacht werden.
5. Vollständige Aufbereitungsinformationen für wiederverwendbare Produkte 23.4(n)(o)
Reinigung, Desinfektion, Verpackung und gegebenenfalls validierte Verfahren zur erneuten Sterilisation müssen beschrieben werden, angepasst an die Mitgliedstaaten, in denen das Produkt in Verkehr gebracht wird; zudem muss die Gebrauchsanweisung erklären, woran erkennbar ist, dass das Produkt nicht mehr wiederverwendet werden sollte (Anzeichen von Materialabbau, maximal zulässige Anzahl der Wiederverwendungen usw.).
6. Elektronische Gebrauchsanweisungen sind nicht automatisch zulässig VO (EU) 2021/2226 (geändert durch 2025/1234)
Eine elektronische Gebrauchsanweisung (eIFU) ist nicht einfach ein PDF auf einer Website. Die Durchführungsverordnung (EU) 2021/2226 der Kommission wurde durch die Verordnung (EU) 2025/1234 geändert: Bei MDR-Produkten für professionelle Anwender darf die Papier-Gebrauchsanweisung durch eine elektronische ersetzt werden, wenn festgelegte Bedingungen erfüllt sind und eine dokumentierte Risikobewertung durchgeführt wird; ist eine Anwendung durch Laien vernünftigerweise vorhersehbar, muss für Laien weiterhin eine Papier-Gebrauchsanweisung bereitgestellt werden.
Einige leicht übersehene Anforderungen:
Die Bereitstellung der eIFU muss durch eine dokumentierte Risikobewertung gestützt sein, die zeigt, dass die elektronische Form das Sicherheitsniveau der Papierfassung beibehält oder verbessert
Die Gebrauchsanweisung muss in den von den Mitgliedstaaten, in denen das Produkt in Verkehr gebracht wird, geforderten EU-Amtssprachen verfügbar sein; frühere elektronische Fassungen und ihre Ausgabedaten müssen für die vorgeschriebene Aufbewahrungsfrist verfügbar sein, und veraltete Fassungen sind auf Anfrage bereitzustellen
Die Website sollte ein gängiges, mit kostenloser Software lesbares Format verwenden, vor unbefugtem Zugriff und Manipulation geschützt sein und der DSGVO entsprechen
Papierfassungen müssen auf Anfrage kostenlos bereitgestellt werden, spätestens innerhalb von 7 Kalendertagen nach Eingang der Anfrage, oder zusammen mit dem Produkt, wenn dies bei der Bestellung verlangt wird
Auf dem Etikett muss klar angegeben sein, dass die Gebrauchsanweisung elektronisch bereitgestellt wird und wie sie abgerufen werden kann; die Website-Adresse muss für die vorgeschriebene Aufbewahrungsfrist stabil und direkt erreichbar sein
Aufbewahrungsfrist: bei nicht implantierbaren Produkten mit festgelegtem Verfallsdatum mindestens 10 Jahre nach dem Inverkehrbringen des letzten Produkts und mindestens 2 Jahre nach Ablauf des Verfallsdatums des zuletzt hergestellten Produkts; bei Produkten ohne festgelegtes Verfallsdatum und bei implantierbaren Produkten mindestens 15 Jahre nach dem Inverkehrbringen des letzten Produkts
7. Übereinstimmung mit den Etikettangaben 23.4(a)
MDR 23.4(a) verlangt ausdrücklich, dass die Gebrauchsanweisung bestimmte Etikettangaben aus 23.2 wiederholt (u. a. Produktname, Hersteller, gegebenenfalls Angaben zu bestimmten Stoffen, Lagerbedingungen, Sterilstatus, Kennzeichnung als Einmalprodukt). In der Praxis empfehlen wir eine Querverweistabelle 23.2–23.4, um Angaben zu vermeiden, die „auf der Verpackung, aber nicht in der Gebrauchsanweisung“ stehen, oder Widersprüche zwischen beiden.
Ein Wort zur Sprache
Die Sprache der bereitgestellten Informationen bestimmt der Mitgliedstaat, in dem das Produkt bereitgestellt wird, und derselbe Mitgliedstaat kann für Produkte für Fachanwender und für Laien unterschiedliche Sprachanforderungen haben. Soll eine Artikelnummer (SKU) in mehreren Ländern verkauft werden, klären Sie zuerst die Sprachregeln dieser Länder – statt nach dem Druck festzustellen, dass nachgedruckt werden muss.
5. Konforme Kennzeichnung ist nicht nur Sache des Herstellers
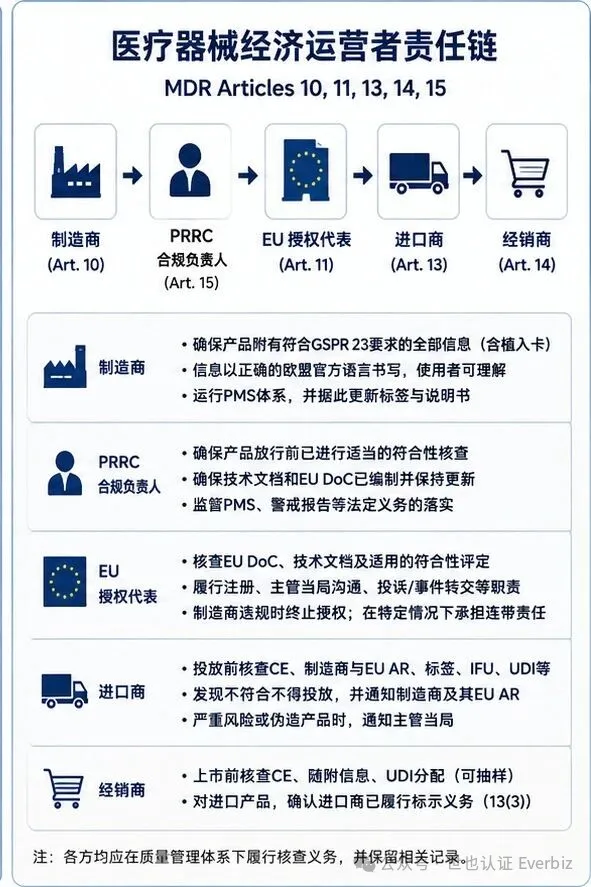
Jedes Glied in der Kette der Wirtschaftsakteure hat Prüfpflichten
Das ist besonders wichtig für EU-Bevollmächtigte, Importeure und Händler – viele glauben, bei Kennzeichnungsproblemen werde nur der Hersteller zur Verantwortung gezogen, doch das ist nicht der Fall.
Hersteller (Artikel 10): stellt sicher, dass dem Produkt alle nach GSPR 23 erforderlichen Informationen beiliegen (gegebenenfalls einschließlich Implantationsausweis), in den richtigen EU-Amtssprachen und für den vorgesehenen Anwender verständlich; betreibt zudem das PMS-System und aktualisiert Etiketten und Gebrauchsanweisungen entsprechend.
Für die Einhaltung der Regulierungsvorschriften verantwortliche Person (PRRC, Artikel 15): stellt mindestens sicher, dass die Konformität der Produkte vor der Freigabe im Rahmen des Qualitätsmanagementsystems angemessen geprüft wird, dass technische Dokumentation und EU-Konformitätserklärung erstellt und auf dem neuesten Stand gehalten werden, und überwacht gesetzliche Pflichten wie PMS und Vigilanzmeldungen.
EU-Bevollmächtigter (Artikel 11): prüft im Rahmen des Mandats EU-Konformitätserklärung, technische Dokumentation und das anwendbare Konformitätsbewertungsverfahren und übernimmt Registrierung, Kommunikation mit den zuständigen Behörden sowie die Weiterleitung von Beschwerden/Vorkommnissen; er muss das Mandat beenden, wenn der Hersteller gegen seine Pflichten verstößt. Erfüllt ein Hersteller außerhalb der EU seine Pflichten nach Artikel 10 nicht, haftet der Bevollmächtigte für fehlerhafte Produkte gesamtschuldnerisch mit dem Hersteller.
Importeur (Artikel 13): muss vor dem Inverkehrbringen prüfen, dass das Produkt die CE-Kennzeichnung trägt, der Hersteller angegeben ist, ein Bevollmächtigter nach Artikel 11 benannt wurde, die Kennzeichnung der Verordnung entspricht, die erforderliche Gebrauchsanweisung beiliegt und eine UDI nach Artikel 27 zugeteilt wurde. Bei festgestellter Nichtkonformität darf das Produkt erst nach Herstellung der Konformität in Verkehr gebracht werden, und Hersteller sowie Bevollmächtigter sind zu informieren; geht von dem Produkt ein ernstes Risiko aus oder ist es gefälscht, ist zudem die zuständige Behörde des Mitgliedstaats zu informieren.
Händler (Artikel 14): muss vor der Bereitstellung ebenfalls CE-Kennzeichnung, bereitgestellte Informationen und UDI-Zuteilung prüfen und darf dabei ein Stichprobenverfahren anwenden; bei eingeführten Produkten muss er außerdem bestätigen, dass der Importeur seine Kennzeichnungspflichten nach Artikel 13 Absatz 3 erfüllt hat.
Artikel 16 Absatz 2 gilt weiter, als man denkt
Die Übersetzung der vom Hersteller bereitgestellten Informationen, das Hinzufügen von Angaben, die für die Vermarktung in einem Mitgliedstaat erforderlich sind, und die Änderung der äußeren Verpackung (einschließlich Packungsgröße) können bei Vorliegen der Voraussetzungen unter Artikel 16 Absatz 2 fallen. Der betreffende Importeur oder Händler muss über ein Qualitätsmanagementsystem verfügen, das sicherstellt, dass Übersetzungen korrekt und aktuell sind, die Tätigkeiten den Originalzustand des Produkts nicht beeinträchtigen und er Sicherheitskorrekturinformationen des Herstellers empfangen kann.
Mindestens 28 Tage bevor ein neu gekennzeichnetes oder umverpacktes Produkt bereitgestellt wird, sind der Hersteller und die zuständige Behörde des betreffenden Mitgliedstaats zu benachrichtigen; auf Anfrage sind Muster oder Modelle bereitzustellen, und der zuständigen Behörde ist ein von einer geeigneten Benannten Stelle ausgestelltes QMS-Zertifikat vorzulegen.
Wird bei sterilen Produkten durch die Umverpackung die zur Aufrechterhaltung der Sterilität notwendige Verpackung geöffnet, beschädigt oder anderweitig beeinträchtigt, gilt der Originalzustand des Produkts als beeinträchtigt – man kann also nicht pauschal sagen, dass bei sterilen Produkten „niemals eine Außenverpackung geändert werden darf“.
6. Eine Checkliste zur direkten Selbstprüfung
Wir empfehlen, sie vor der Freigabe der Druckvorlagen durchzugehen – das ist weit günstiger als ein Nachdruck
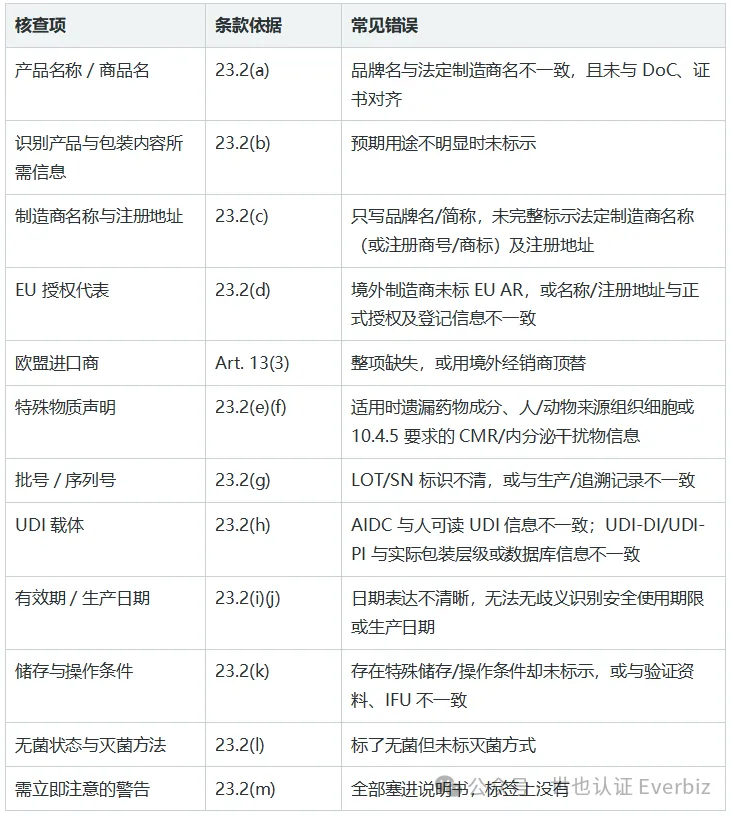
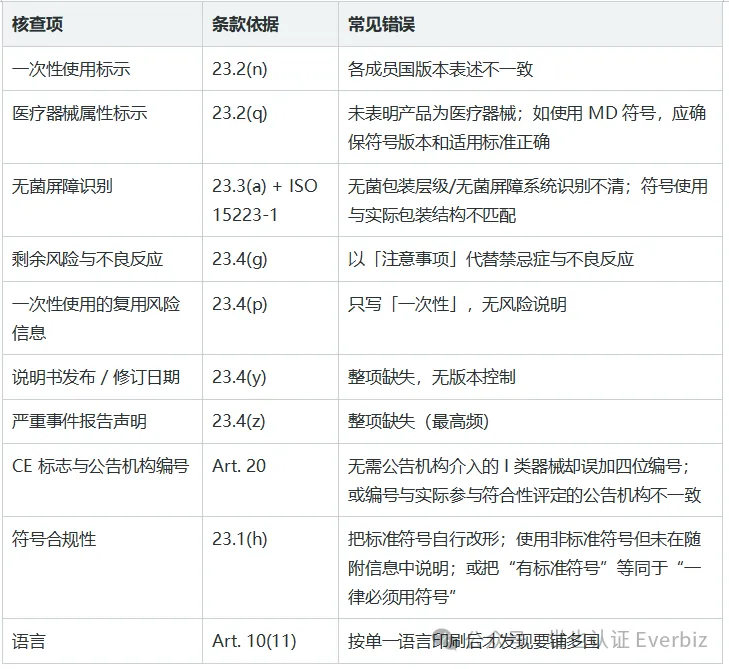
Diese Liste ist ein Auszug häufiger Punkte und keine vollständige Liste der Anforderungen nach GSPR 23; für bestimmte Produktkategorien (implantierbare, aktive, ophthalmische Optik, wiederverwendbare Produkte usw.) gelten zusätzliche spezifische Normanforderungen.
Betrachtet man die Anforderungen aus beiden Beiträgen, zeigt sich ein roter Faden: Viele häufige Nichtkonformitäten betreffen nicht das Kerndesign des Produkts oder die Prozesse, sondern Informationen, Versionen, Rollenverantwortlichkeiten und Prüfungen vor dem Inverkehrbringen, die nicht gründlich genug erledigt wurden.
Spiegeln Änderungen an Etikett oder Gebrauchsanweisung allerdings Änderungen von Risiko, Zweckbestimmung oder Leistung wider, können sie auch Aktualisierungen der technischen Dokumentation, des Risikomanagements, der klinischen Bewertung oder sogar von Verifizierungstätigkeiten auslösen – man kann nicht davon ausgehen, dass „sich nur der Text ändert und sonst nichts betroffen ist“.
Etiketten und Gebrauchsanweisungen sind der Teil der EU-Compliance, der sich vor der Markteinführung am meisten für eine systematische Prüfung lohnt. Wir empfehlen, GSPR 23.2, 23.3 und 23.4 vor der Freigabe der Druckvorlagen Punkt für Punkt mit 1:1-Druckvorlagen, Gebrauchsanweisung, EU-Konformitätserklärung, UDI-Daten und technischer Dokumentation abzugleichen; das kostet weit weniger als Nachdrucke, Rücknahmen oder Korrekturmaßnahmen nach der Markteinführung.
Wichtigste Quellen
1. Verordnung (EU) 2017/745 (MDR), Anhang I Kapitel III Abschnitt 23; Artikel 10, 11, 13, 14, 15, 16, 18, 20, 27; Anhang V
2. Entsprechende Bestimmungen der Verordnung (EU) 2017/746 (IVDR) (GSPR 20.1/20.4)
3. Durchführungsverordnung (EU) 2021/2226 der Kommission (elektronische Gebrauchsanweisungen) und Durchführungsverordnung (EU) 2025/1234 der Kommission (Änderung 2025)
4. Durchführungsverordnung (EU) 2020/1207 der Kommission (gemeinsame Spezifikationen für die Aufbereitung von Einmalprodukten)
5. EN ISO 15223-1:2021 + EN ISO 15223-1:2021/A1:2025 Medizinprodukte – Symbole zur Verwendung mit den vom Hersteller bereitzustellenden Informationen – Teil 1: Allgemeine Anforderungen
6. MDCG 2018-8, MDCG 2019-8, MDCG 2021-11 (Leitfaden zum Implantationsausweis)
7. Durchführungsbeschluss (EU) 2026/1231 der Kommission (aktualisierte Liste harmonisierter Normen zur MDR, einschließlich EN ISO 15223-1:2021/A1:2025)


Einführung in die Compliance von KI-Medizinprodukten in der EU
Hyaluronsäure-Filler für Südostasien: Regulatorische Schwerpunkte und Unterlagen-Checkliste
Einführung in die DSGVO (Datenschutz-Grundverordnung) für Medizinprodukte in der EU
PPWR – Ist Ihre Verpackung bereit?
Ausführlicher Leitfaden zum Verfahren der Klassifizierungsfeststellung für Medizinprodukte