
EVERBIZ | พื้นฐาน: NMPA Notice Guo Yao Jian Xie Guan [2026] ลำดับที่ 14
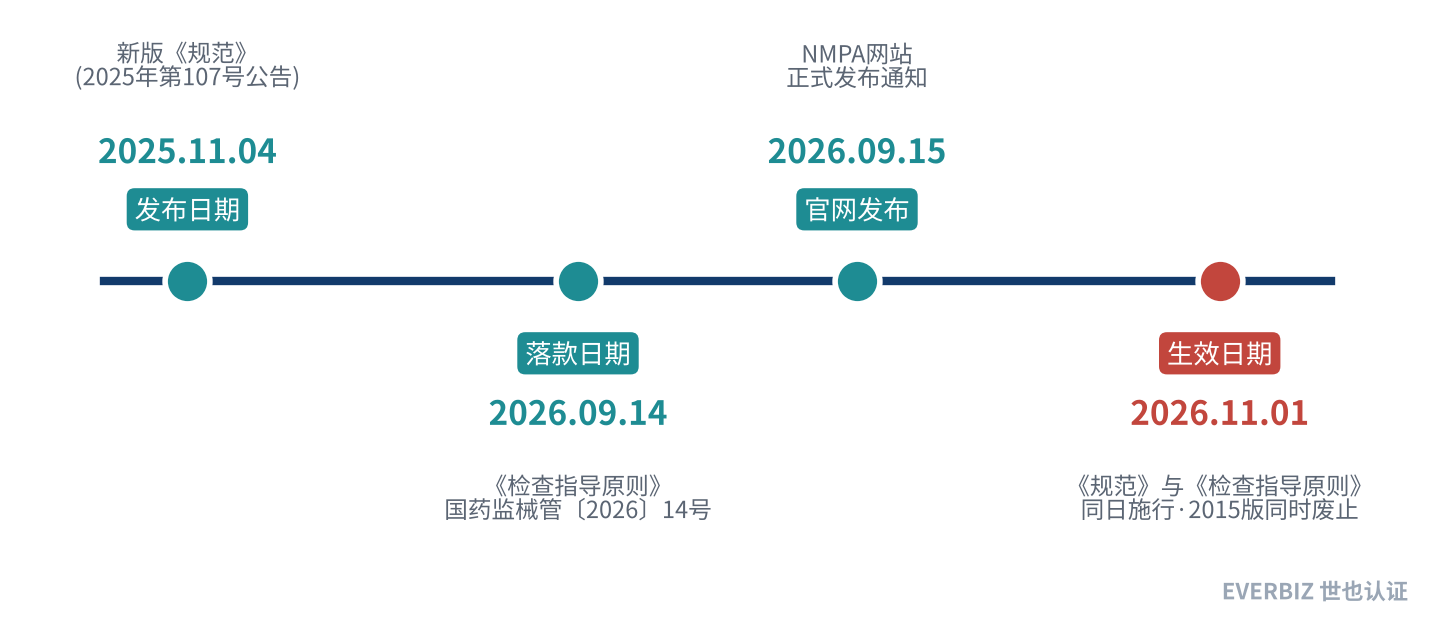
เมื่อวันที่ 15 กันยายน 2026 สำนักงานบริหารผลิตภัณฑ์ทางการแพทย์แห่งชาติของจีน (NMPA) ได้เผยแพร่บนเว็บไซต์ ประกาศเกี่ยวกับการออกแนวทางการตรวจสอบการปฏิบัติที่ดีสำหรับเครื่องมือแพทย์ (Guo Yao Jian Xie Guan [2026] ฉบับที่ 14 ลงวันที่ 14 กันยายน) ใหม่ แนวทางการตรวจสอบการปฏิบัติที่ดีสำหรับเครื่องมือแพทย์ (“แนวทางการตรวจสอบ”) มีผลในวันเดียวกับ GMP ใหม่ – 1 พฤศจิกายน 2026.
ตั้งแต่วันนั้น การตรวจสอบใบอนุญาตการผลิตและการตรวจสอบการเฝ้าระวังหลังตลาดจะดำเนินการภายใต้ GMP ใหม่ โดยมีข้อค้นพบและการดำเนินการที่กำหนดตามแนวทางการตรวจสอบ เหลือเวลาอีกไม่ถึง 3 สัปดาห์ บทความนี้จะกำหนดประเด็นสำคัญ
01 ก่อนอื่น แยกแยะวันที่
รายงานข่าวมักจะปะปนกับ “วันที่ตีพิมพ์” และ “วันที่มีผล” EVERBIZ ได้ตรวจสอบพวกเขากับประกาศอย่างเป็นทางการ:
| ประเภทของวันที่ | วันที่ | หมายเหตุ |
|---|---|---|
| การเผยแพร่ GMP ใหม่ | 2025.11.04 | ประกาศ NMPA ฉบับที่ 107 ปี 2025 เผยแพร่ฉบับปรับปรุง แนวปฏิบัติที่ดีสำหรับเครื่องมือแพทย์ |
| วันที่ลงนามในแนวทางการตรวจสอบ | 2026.09.14 | วันที่ประกาศ กั่วเหยา เจี้ยนซี กวน [2026] ครั้งที่ 14 (14 กันยายน) |
| วันที่เผยแพร่เว็บไซต์ | 2026.09.15 | ประกาศเผยแพร่บนเว็บไซต์ NMPA |
| วันที่มีผลบังคับใช้ | 2026.11.01 | GMP ใหม่และแนวทางการตรวจสอบมีผลในวันเดียวกัน แนวทางการตรวจสอบในสถานที่ 2015 ถูกยกเลิกในเวลาเดียวกัน |
| กำหนดเวลา | ไม่มีกำหนดเวลาทั่วไป | ประกาศไม่ได้กำหนดเส้นตายการแก้ไขแยกต่างหากสำหรับบริษัทต่างๆ การยื่นคลาสที่ 1: เจ้าหน้าที่ควรตรวจสอบภายใน 3 เดือนหลังจากยื่น การตรวจสอบหลังตลาด: หน่วยงานระดับจังหวัดร่างแผนความเสี่ยงเพื่อให้ครอบคลุมทุกขั้นตอน โดยไม่มีกำหนดเวลาการเสร็จสิ้นระดับชาติเดียว |
02 200 รายการตรวจสอบในสามระดับความเสี่ยง
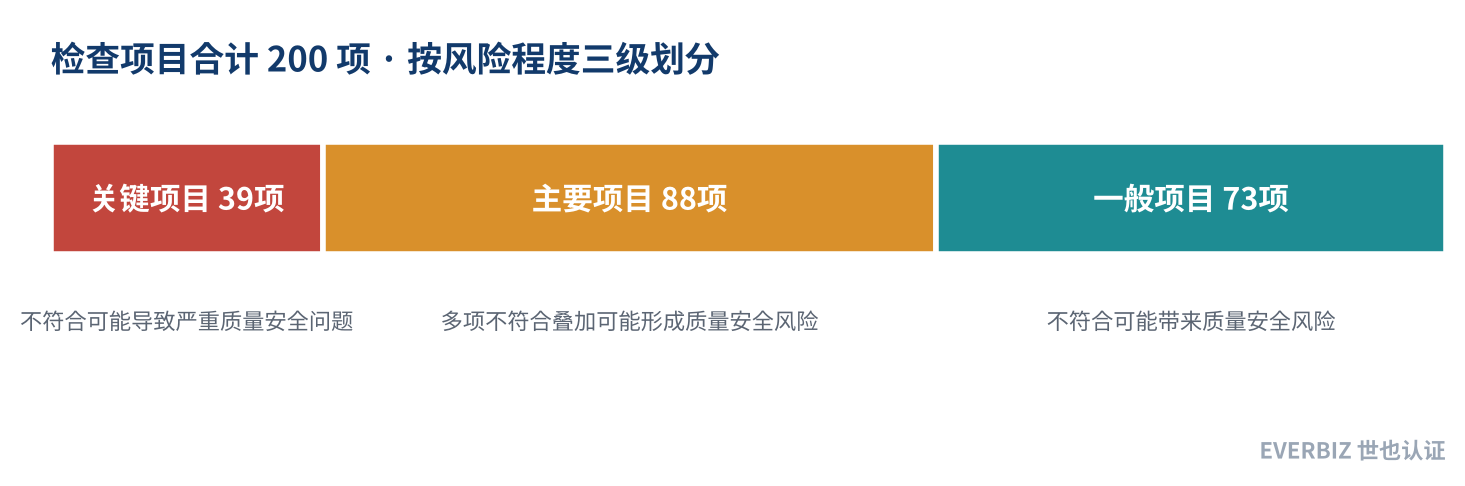
แนวทางการตรวจสอบครอบคลุมระบบการจัดการคุณภาพทั้งหมดด้วยรายการตรวจสอบ 200 รายการ แบ่งออกเป็นสามระดับตามความสำคัญของแต่ละข้อต่อระบบและความเสี่ยงด้านคุณภาพและความปลอดภัยที่การไม่ปฏิบัติตามสามารถสร้างได้:
- รายการที่สำคัญ (39): การไม่ปฏิบัติตามข้อกำหนดอาจนำไปสู่ปัญหาคุณภาพและความปลอดภัยของผลิตภัณฑ์ที่ร้ายแรง
- รายการหลัก (88): การไม่ปฏิบัติตามข้อกำหนดหลายอย่างรวมกันอาจสร้างความเสี่ยงด้านคุณภาพและความปลอดภัย
- รายการทั่วไป (73): การไม่ปฏิบัติตามอาจสร้างความเสี่ยงด้านคุณภาพและความปลอดภัย
กฎ “การยกระดับ” สองข้อที่มองข้ามได้ง่าย
①การยกระดับสำหรับการค้นพบซ้ำ: การไม่ปฏิบัติตามข้อกำหนดซ้ำจากการตรวจสอบสองครั้งก่อนหน้านี้อาจให้คะแนนระดับความเสี่ยงสูงกว่าหนึ่งระดับ
②การยกระดับความเสี่ยงของระบบ: ในกรณีที่การไม่ปฏิบัติตามข้อกำหนดที่เกี่ยวข้องหลายรายการบ่งชี้ถึงความเสี่ยงเชิงระบบในระบบคุณภาพ สิ่งเหล่านี้อาจถูกตัดสินว่าไม่ปฏิบัติตามรายการที่สำคัญในบท “การประกันคุณภาพ”
กล่าวอีกนัยหนึ่ง “ปัญหาเก่าที่เกิดซ้ำ” หรือ “ปัญหาเล็ก ๆ ที่ปรากฏในกลุ่ม” อาจได้รับการปฏิบัติโดยตรงในระดับที่สูงขึ้น
03 ข้อสรุปการตรวจสอบถูกกำหนดอย่างไร?
การตรวจสอบใบอนุญาตการผลิต: ข้อสรุปรวมถึง “ผ่าน”, “ล้มเหลว” และ “ตรวจสอบอีกครั้งหลังจากแก้ไข” สถานการณ์ที่ร้ายแรง เช่น การฉ้อโกงหรือการหลอกลวง หรือการไม่ปฏิบัติตามที่สำคัญ 3 รายการขึ้นไป ส่งผลให้ “ล้มเหลว” โดยตรง
การตรวจสอบการเฝ้าระวังหลังการขาย: ข้อสรุป ได้แก่ “ไม่พบการไม่ปฏิบัติตาม”, “การแก้ไขตนเองโดยบริษัท”, “การแก้ไขภายในเส้นตาย” และ “การระงับการผลิตเพื่อการแก้ไข” สถานการณ์ที่ร้ายแรงเช่นเดียวกันส่งผลให้เกิด “การระงับการผลิตเพื่อการแก้ไข” โดยตรง
การตรวจสอบบางส่วน: การตรวจสอบการเฝ้าระวังหลังตลาดอาจเต็มหรือบางส่วน สำหรับการตรวจสอบบางส่วน บทขั้นต่ำที่จะครอบคลุมจะถูกระบุแยกกันสำหรับสามประเภท – “ผู้ลงทะเบียน/ผู้ยื่นเอกสารผลิตเอง”, “ผู้ลงทะเบียน/ผู้ยื่นเอกสารโดยใช้การผลิตตามสัญญา” และ “ผู้ผลิตตามสัญญา” – และกฎการตัดสินใจแบบเดียวกันนี้ใช้กับการตรวจสอบแบบเต็ม: การตรวจสอบให้น้อยลงไม่ได้หมายถึงการตัดสินอย่างผ่อนปรนมากขึ้น
หมายเหตุ: สำหรับเกณฑ์เฉพาะสำหรับจำนวนการไม่ปฏิบัติตามหลักและทั่วไป โปรดดูแนวทางการตรวจสอบต้นฉบับที่แนบมากับประกาศ
04 การเปลี่ยนแปลงทำงานอย่างไร?
- ก่อน 1 พฤศจิกายน: การตรวจสอบใบอนุญาตการผลิตยังคงเป็นไปตาม GMP ปัจจุบัน ในขณะที่ทางการอ้างถึงแนวทางการตรวจสอบเพื่อประเมินการนำ GMP ใหม่ไปใช้ของบริษัทและให้คำแนะนำในการปรับปรุง
- การขอใบอนุญาตที่รอดำเนินการ: การสมัครใบอนุญาตการผลิต การเปลี่ยนแปลงใบอนุญาต หรือการต่ออายุที่ยอมรับก่อนวันที่ 1 พฤศจิกายน แต่ยังไม่ได้ตรวจสอบหรือตรวจสอบแต่ไม่มีการตัดสินใจ เนื่องจากการแก้ไขไม่สมบูรณ์ จะได้รับการตรวจสอบภายใต้ GMP ใหม่ตั้งแต่วันที่ 1 พฤศจิกายน
- การยื่นอุปกรณ์ Class I: ภายใน 3 เดือนหลังจากยื่น ทางการควรตรวจสอบเอกสารการยื่นและการดำเนินการ GMP เอกสารที่ยื่นก่อนวันที่ 1 พฤศจิกายน แต่ยังไม่ได้ตรวจสอบจะได้รับการตรวจสอบภายใต้ GMP ใหม่นับจากวันนั้น
- การดูแลหลังตลาด: หน่วยงานระดับจังหวัดจัดทำแผนการตรวจสอบตามความเสี่ยงของผลิตภัณฑ์และบริษัท บรรลุความคุ้มครองเต็มรูปแบบกับ GMP ใหม่เป็นช่วงๆ และกำหนดให้บริษัทต่างๆ ปฏิบัติตามกำหนดเวลา
- ห้าประเภทผลิตภัณฑ์พิเศษ: รีเอเจนต์ IVD ที่ปลอดเชื้อ ฝังได้ ฟันปลอมสั่งทำพิเศษ และเครื่องมือแพทย์แบบสแตนด์อโลนต้องสอดคล้องกับทั้ง GMP ใหม่และภาคผนวกปัจจุบันที่สอดคล้องกันตั้งแต่วันที่ 1 พฤศจิกายน แนวทางการตรวจสอบที่เกี่ยวข้องจะได้รับการแก้ไขและเผยแพร่แยกต่างหาก
ยกเลิกในเวลาเดียวกัน: อดีต CFDA แนวทางการตรวจสอบในสถานที่เพื่อการปฏิบัติที่ดีสำหรับเครื่องมือแพทย์ (Shi Yao Jian Xie Jian [2015] หมายเลข 218).
— EVERBIZ —
05 EVERBIZ’s Advice: สิ่งที่ต้องทำใน 3 สัปดาห์สุดท้าย
- การวิเคราะห์ช่องว่างกับ 200 รายการ: เน้นไปที่รายการสำคัญ 39 รายการก่อนและเตรียมหลักฐานที่เป็นรูปธรรมสำหรับแต่ละรายการ
- ทำความสะอาดข้อค้นพบทางประวัติศาสตร์: ตรวจสอบรายงานการตรวจสอบสองฉบับล่าสุดและยืนยันว่าการแก้ไขถูกปิดอย่างแท้จริง เพื่อหลีกเลี่ยง “การยกระดับสำหรับการค้นพบซ้ำ”
- เตรียมตามรูปแบบการทำงานของคุณ: ผู้ลงทะเบียน/ผู้ยื่นเอกสาร/ผู้ยื่นคำสัญญาและผู้ผลิตตามสัญญาจะได้รับการตรวจสอบในบทต่างๆ ดังนั้นควรตรวจสอบความรับผิดชอบของทั้งสองฝ่ายและข้อตกลงด้านคุณภาพร่วมกัน
- บริษัทที่มีใบสมัครที่รอดำเนินการ: หากการขอใบอนุญาตยังไม่ได้รับการตรวจสอบหรือแก้ไขไม่สมบูรณ์ ให้เตรียมการตรวจสอบในสถานที่ภายใต้ GMP ใหม่
- บริษัทที่มีผลิตภัณฑ์พิเศษ: ผลิตภัณฑ์ทั้งห้าประเภทยังคงเป็นไปตามภาคผนวกปัจจุบัน ดูการเผยแพร่แนวทางการตรวจสอบเฉพาะ
EVERBIZ ช่วยคุณได้อย่างไร
การวิเคราะห์ช่องว่าง GMP ใหม่ · การอัปเกรดเอกสารระบบคุณภาพ · การตรวจสอบจำลองและการฝึกสอนการปิดการแก้ไข
หากต้องการเรียนรู้เพิ่มเติม โปรดฝากข้อความไว้ในบัญชีอย่างเป็นทางการของ WeChat หรือติดต่อทีมที่ปรึกษา EVERBIZ
บทความนี้เป็นเนื้อหาต้นฉบับที่รวบรวมโดย EVERBIZ สำหรับการอ้างอิงเท่านั้น เอกสารราชการเหนือกว่า โปรดให้เครดิตแหล่งที่มาเมื่อเผยแพร่ซ้ำ