
EVERBIZ | Grundlage: NMPA-Bekanntmachung Guo Yao Jian Xie Guan [2026] Nr. 14
Am 15. September 2026 veröffentlichte die chinesische Arzneimittel- und Medizinproduktebehörde NMPA (National Medical Products Administration) auf ihrer Website die Bekanntmachung zur Herausgabe der Inspektionsleitlinien für die Gute Herstellungspraxis für Medizinprodukte (Guo Yao Jian Xie Guan [2026] Nr. 14 vom 14. September). Die neuen Inspektionsleitlinien für die Gute Herstellungspraxis für Medizinprodukte (die „Inspektionsleitlinien“) treten am selben Tag wie die neue GMP in Kraft – am 1. November 2026.
Ab diesem Tag werden sowohl Inspektionen im Rahmen der Herstellungserlaubnis als auch Überwachungsinspektionen nach dem Inverkehrbringen nach der neuen GMP durchgeführt; Feststellungen und Maßnahmen richten sich nach den Inspektionsleitlinien. Weniger als drei Wochen vor dem Stichtag fasst dieser Beitrag die wichtigsten Punkte zusammen.
01 Zunächst die Termine unterscheiden
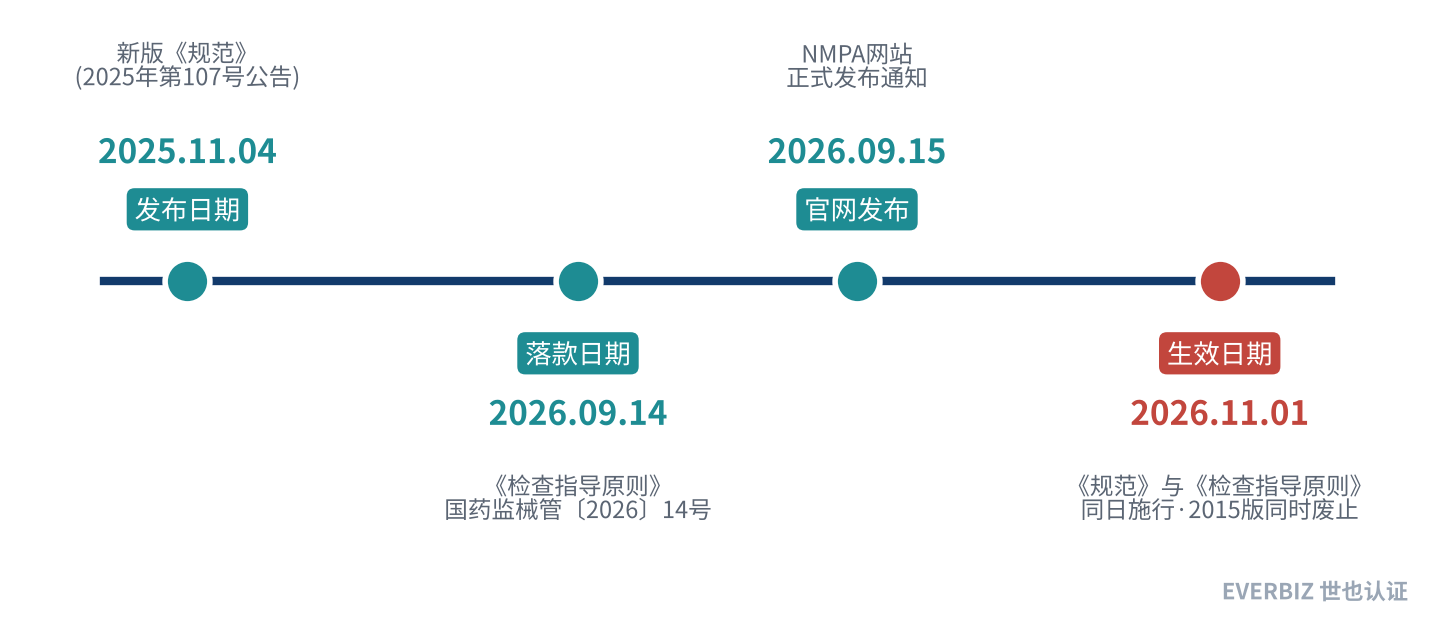
In Medienberichten werden „Veröffentlichungsdatum“ und „Inkrafttreten“ oft vermischt. EVERBIZ hat die Termine anhand der offiziellen Bekanntmachung geprüft:
| Art des Datums | Datum | Hinweise |
|---|---|---|
| Veröffentlichung der neuen GMP | 2025.11.04 | Mit der NMPA-Bekanntmachung Nr. 107 von 2025 wurde die überarbeitete Gute Herstellungspraxis für Medizinprodukte veröffentlicht |
| Unterzeichnungsdatum der Inspektionsleitlinien | 2026.09.14 | Datum der Bekanntmachung Guo Yao Jian Xie Guan [2026] Nr. 14 (14. September) |
| Veröffentlichung auf der Website | 2026.09.15 | Bekanntmachung auf der NMPA-Website veröffentlicht |
| Inkrafttreten | 2026.11.01 | Die neue GMP und die Inspektionsleitlinien treten am selben Tag in Kraft; gleichzeitig werden die Leitlinien zur Vor-Ort-Inspektion von 2015 aufgehoben |
| Frist | Keine einheitliche Frist | Die Bekanntmachung setzt den Unternehmen keine gesonderte Frist zur Nachbesserung. Klasse-I-Anzeigen: Die Behörden sollen innerhalb von 3 Monaten nach der Anzeige inspizieren. Inspektionen nach dem Inverkehrbringen: Die Provinzbehörden erstellen risikobasierte Pläne, um schrittweise eine vollständige Abdeckung zu erreichen; eine landesweit einheitliche Abschlussfrist gibt es nicht |
02 200 Prüfpunkte in drei Risikostufen
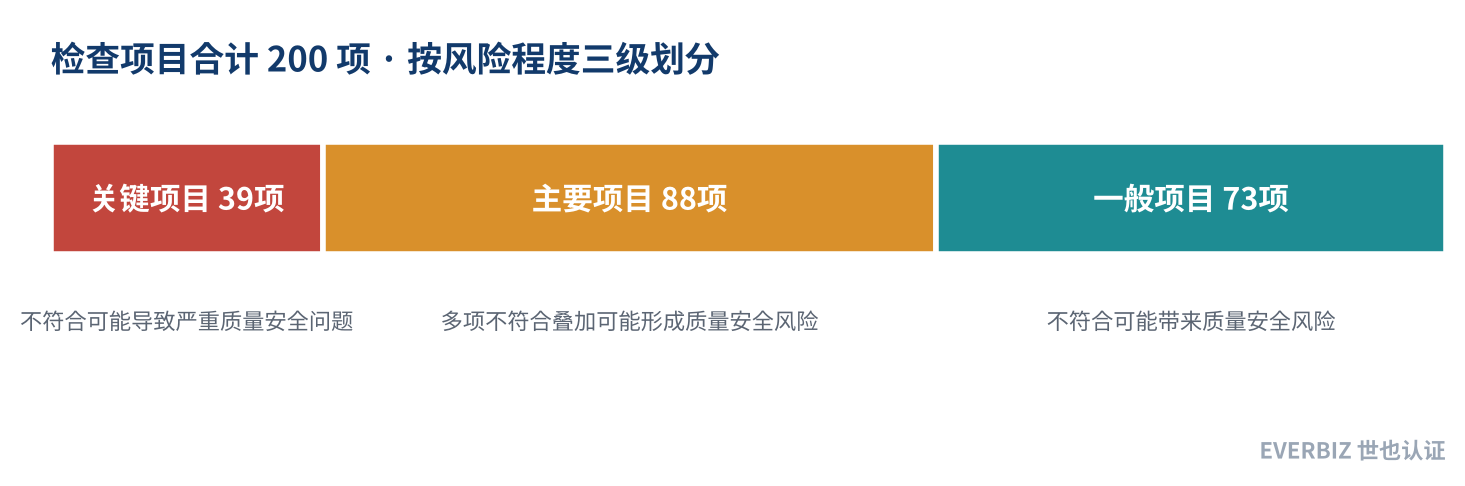
Die Inspektionsleitlinien decken das gesamte Qualitätsmanagementsystem mit 200 Prüfpunkten ab. Diese sind nach der Bedeutung der jeweiligen Anforderung für das System und dem Qualitäts- und Sicherheitsrisiko bei Nichteinhaltung in drei Stufen eingeteilt:
- Kritische Punkte (39): Eine Nichteinhaltung kann zu schwerwiegenden Qualitäts- und Sicherheitsproblemen des Produkts führen;
- Hauptpunkte (88): Mehrere Nichteinhaltungen zusammen können Qualitäts- und Sicherheitsrisiken verursachen;
- Allgemeine Punkte (73): Eine Nichteinhaltung kann Qualitäts- und Sicherheitsrisiken verursachen.
Zwei leicht übersehene „Hochstufungsregeln“
① Hochstufung bei wiederholten Feststellungen: Nichteinhaltungen, die bereits bei den beiden vorangegangenen Inspektionen festgestellt wurden, können um eine Risikostufe höher eingestuft werden.
② Hochstufung bei systemischem Risiko: Deuten mehrere zusammenhängende Nichteinhaltungen auf ein systemisches Risiko im Qualitätssystem hin, können sie als Nichteinhaltung eines kritischen Punktes im Kapitel „Qualitätssicherung“ gewertet werden.
Mit anderen Worten: „Alte Probleme, die immer wieder auftreten“, oder „kleine Probleme, die gehäuft auftreten“, können direkt auf einer höheren Stufe behandelt werden.
03 Wie werden Inspektionsergebnisse festgelegt?
Inspektionen im Rahmen der Herstellungserlaubnis: Mögliche Ergebnisse sind „bestanden“, „nicht bestanden“ und „Nachinspektion nach Nachbesserung“. Schwerwiegende Fälle wie Betrug oder Täuschung oder 3 oder mehr kritische Nichteinhaltungen führen direkt zu „nicht bestanden“.
Überwachungsinspektionen nach dem Inverkehrbringen: Mögliche Ergebnisse sind „keine Nichteinhaltung festgestellt“, „Eigennachbesserung durch das Unternehmen“, „Nachbesserung innerhalb einer Frist“ und „Produktionsstopp zur Nachbesserung“. Dieselben schwerwiegenden Fälle führen direkt zu „Produktionsstopp zur Nachbesserung“.
Teilinspektionen: Überwachungsinspektionen nach dem Inverkehrbringen können vollständig oder teilweise erfolgen. Für Teilinspektionen sind für drei Kategorien – „selbst herstellende Registrierungs-/Anzeigeinhaber“, „Registrierungs-/Anzeigeinhaber mit Auftragsfertigung“ und „Auftragshersteller“ – jeweils Mindestkapitel festgelegt, und es gelten dieselben Entscheidungsregeln wie bei vollständigen Inspektionen: Weniger zu prüfen bedeutet nicht, milder zu bewerten.
Hinweis: Die konkreten Schwellenwerte für die Anzahl der Haupt- und allgemeinen Nichteinhaltungen entnehmen Sie bitte dem Originaltext der Inspektionsleitlinien im Anhang der Bekanntmachung.
04 Wie funktioniert der Übergang?
- Vor dem 1. November: Inspektionen im Rahmen der Herstellungserlaubnis erfolgen weiterhin nach der geltenden GMP; die Behörden ziehen die Inspektionsleitlinien heran, um die Umsetzung der neuen GMP in den Unternehmen zu bewerten, und geben Verbesserungsempfehlungen.
- Laufende Erlaubnisanträge: Anträge auf Herstellungserlaubnis, Änderung oder Verlängerung, die vor dem 1. November angenommen, aber noch nicht inspiziert wurden – oder inspiziert, aber wegen unvollständiger Nachbesserung noch nicht entschieden sind –, werden ab dem 1. November nach der neuen GMP inspiziert.
- Anzeigen von Klasse-I-Produkten: Innerhalb von 3 Monaten nach der Anzeige sollen die Behörden die Anzeigeunterlagen und die GMP-Umsetzung prüfen; Anzeigen vor dem 1. November, die noch nicht inspiziert wurden, werden ab diesem Datum nach der neuen GMP geprüft.
- Überwachung nach dem Inverkehrbringen: Die Provinzbehörden erstellen Inspektionspläne auf Grundlage des Produkt- und Unternehmensrisikos, erreichen schrittweise eine vollständige Abdeckung nach der neuen GMP und verlangen von den Unternehmen eine fristgerechte Umsetzung.
- Fünf besondere Produktarten: Sterile Produkte, Implantate, IVD-Reagenzien, Sonderanfertigungen von Zahnersatz und eigenständige Software als Medizinprodukt müssen ab dem 1. November sowohl die neue GMP als auch die jeweils geltenden Anhänge erfüllen; die zugehörigen Inspektionsleitlinien werden gesondert überarbeitet und veröffentlicht.
Gleichzeitig aufgehoben: die von der ehemaligen CFDA herausgegebenen Leitlinien zur Vor-Ort-Inspektion der Guten Herstellungspraxis für Medizinprodukte (Shi Yao Jian Xie Jian [2015] Nr. 218).
— EVERBIZ —
05 Empfehlung von EVERBIZ: Was in den letzten 3 Wochen zu tun ist
- Gap-Analyse anhand der 200 Punkte: Konzentrieren Sie sich zuerst auf die 39 kritischen Punkte und bereiten Sie für jeden objektive Nachweise vor.
- Frühere Feststellungen bereinigen: Prüfen Sie die letzten beiden Inspektionsberichte und stellen Sie sicher, dass die Nachbesserungen tatsächlich abgeschlossen sind, um eine „Hochstufung bei wiederholten Feststellungen“ zu vermeiden.
- Vorbereitung nach Geschäftsmodell: Registrierungs-/Anzeigeinhaber mit Auftragsfertigung und Auftragshersteller werden auf unterschiedliche Kapitel geprüft; die Verantwortlichkeiten beider Seiten und die Qualitätssicherungsvereinbarungen sollten daher gemeinsam überprüft werden.
- Unternehmen mit laufenden Anträgen: Wurde der Erlaubnisantrag noch nicht inspiziert oder ist die Nachbesserung unvollständig, bereiten Sie sich auf eine Vor-Ort-Inspektion nach der neuen GMP vor.
- Unternehmen mit besonderen Produkten: Für die fünf Produktarten gelten weiterhin die bestehenden Anhänge; achten Sie auf die Veröffentlichung der spezifischen Inspektionsleitlinien.
So unterstützt Sie EVERBIZ
Gap-Analyse zur neuen GMP · Aktualisierung der QM-Dokumentation · Probeinspektionen und Begleitung bis zum Abschluss der Nachbesserung
Für weitere Informationen hinterlassen Sie uns eine Nachricht über unseren WeChat-Account oder kontaktieren Sie das Beratungsteam von EVERBIZ.
Dieser Beitrag ist ein Originalbeitrag von EVERBIZ und dient nur zur Information; maßgeblich sind die offiziellen Dokumente. Bei Weiterverbreitung bitte die Quelle angeben.