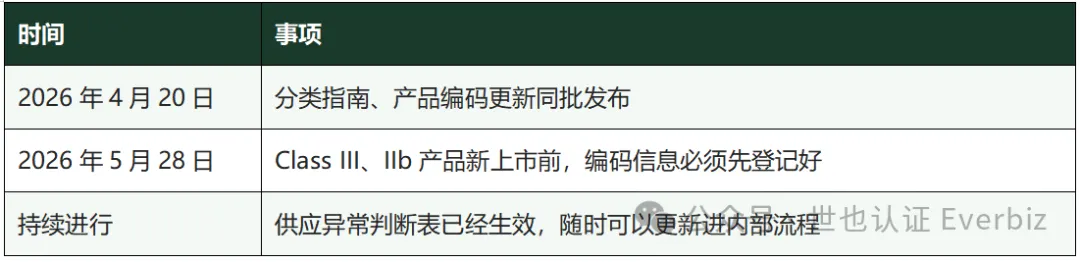
Am 20. April 2026 hat die Koordinierungsgruppe Medizinprodukte der EU (MDCG) ihren Klassifizierungsleitfaden aktualisiert, offiziell MDCG 2021-24 Rev.1. Es ist die erste Überarbeitung seit der Veröffentlichung 2021; am selben Tag wurden auch die Produktnomenklatur und eine Entscheidungstabelle zu Lieferunterbrechungen aktualisiert.
Offiziell „klärt die Aktualisierung vor allem und enthält keine wesentlichen Änderungen“. Für manche Produkte verschärft diese „Klarstellung“ jedoch faktisch die Klassifizierung – Produkte, die bisher nicht als implantierbar galten, weil „kein chirurgischer Eingriff erfolgte“, können sich möglicherweise nicht mehr auf dieses Argument stützen. Sie müssen nicht Dutzende Seiten offizieller Dokumente lesen: Dieser Beitrag fasst zusammen, was Hersteller wissen müssen, und Sie können die Selbstprüfung in 10 Minuten durchführen.
Trifft einer der folgenden Punkte auf Ihr Produkt zu, betrifft Sie diese Aktualisierung und Sie sollten aufmerksam weiterlesen:
Das Produkt verbleibt langfristig (mehr als 30 Tage) über einen Katheter, eine Punktionsnadel, eine Elektrodenleitung o. Ä. im Körper des Patienten, ohne chirurgisch eingebracht zu werden.
Typische Beispiele: Dauerkatheter, implantierbare Portsysteme, Elektrodenleitungen zur Neurostimulation, Langzeit-Gefäßzugänge.
Das Produkt verfügt über automatische Steuerung oder autonome Software-Entscheidungsfunktionen – das Gerät trifft selbst Entscheidungen und Anpassungen und ist nicht vollständig auf manuelle Bedienung angewiesen.
Typische Beispiele: Closed-Loop-Insulinpumpen, Beatmungsgeräte mit automatischer Parameteranpassung, Diagnosegeräte mit KI-gestützten Entscheidungsfunktionen.
Zusammensetzung oder Zweckbestimmung des Produkts sind ungewöhnlich oder ein Grenzfall, und Sie haben mit Behörden bereits diskutiert, „ob es überhaupt ein Medizinprodukt ist“ oder „welcher Klasse es angehört“.
Typische Beispiele: Kombinationsprodukte aus Medizinprodukten bzw. Medizinprodukt und Arzneimittel, ästhetische Lasergeräte, Wundauflagen mit komplexer Zusammensetzung.
Keiner der drei Punkte trifft zu? Dann betrifft Sie diese Aktualisierung kaum – springen Sie zum Zeithinweis am Ende. Trifft einer zu, lesen Sie weiter mit Schritt 2.
Schritt 2: Diese 3 Dinge erledigen
Punkt 1: Klassifizierungsbegründung Ihres Produkts überprüfen
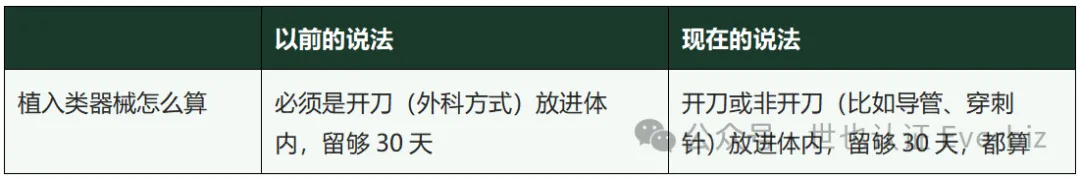
Suchen Sie die bei der ursprünglichen Klassifizierung erstellte Begründung (meist in der technischen Dokumentation) und prüfen Sie, ob dort sinngemäß steht: „nicht chirurgisch eingebracht, daher nicht implantierbar“. Diese Aktualisierung erweitert die Definition von „implantierbar“ von „chirurgischen Mitteln“ auf „beliebige klinische Mittel“ – ein über Katheter oder Punktionsnadel eingebrachtes Produkt, das 30 Tage verbleibt, kann also nun ebenfalls als implantierbar gelten.
Falls nicht: Ein sofortiger Neuantrag ist nicht nötig, wir empfehlen jedoch, die Begründung bei der nächsten regulären Aktualisierung der technischen Dokumentation zu korrigieren – das ist deutlich besser, als im Audit danach gefragt zu werden.
Punkt 2: Produktcodes prüfen
Auch die Europäische Nomenklatur für Medizinprodukte (EMDN) wurde aktualisiert; einige Codes wurden geändert, andere zurückgezogen. Diese Codes werden im EU-Registrierungssystem (EUDAMED) verwendet; ist der Code Ihres Produkts betroffen, müssen Sie die Registrierungsdaten aktualisieren, da sonst der Registrierungsstatus des Produkts im System beeinträchtigt sein kann.
Selbstprüfung: Suchen Sie die für Ihre Produkte im System registrierten Codes und gleichen Sie sie mit der offiziellen Änderungsliste ab.
Besonderer Hinweis: Für Produkte mit höherem Risiko (Klasse IIb, III) müssen nach dem 28. Mai 2026 die Codeangaben vor dem Inverkehrbringen eines neuen Produkts registriert sein – hängt es hier, verschiebt sich unmittelbar Ihr Markteinführungstermin.
Punkt 3: Interne Notfallverfahren aktualisieren
Die EU-Vorschriften verlangen seit jeher, dass Unternehmen die zuständige Behörde informieren, wenn die Lieferung eines Produkts unterbrochen oder eingestellt wird. Dieses Mal hilft eine offizielle, klarere Entscheidungstabelle den Unternehmen bei der Beurteilung, „wann eine Situation gemeldet werden muss“.
Selbstprüfung: Geben Sie die Entscheidungstabelle an Ihre Kolleginnen und Kollegen aus Lieferkette und Regulatory Affairs weiter und klären Sie, wer im Unternehmen diese Beurteilung derzeit vornimmt und auf welcher Grundlage.
Alte und neue Auslegung im Vergleich
3. Häufige Fragen
Müssen bereits zertifizierte Bestandsprodukte proaktiv neu beantragt werden?
Nicht sofort. Zeigt Schritt 1, dass die Klassifizierungsbegründung nicht mehr trägt, nehmen Sie dies in die Planung der nächsten regulären Aktualisierung der technischen Dokumentation auf.
Ist diese Aktualisierung verbindlich? Was passiert, wenn ich nichts ändere?
Der Leitfaden selbst ist kein Gesetz und nicht rechtsverbindlich. Die Benannte Stelle, die Ihr Produkt prüft, wird diese Auslegung jedoch praktisch anwenden; im Ergebnis unterscheidet sich das kaum von einer „Pflicht“ – wer erst ändert, wenn im Audit danach gefragt wird, gerät in die Defensive.
Ist es eine Änderung, wenn sich der Produktcode ändert, das Produkt selbst aber nicht?
Eine reine Codeanpassung gilt in der Regel als Datenpflege und erfordert kein vollständiges Produktänderungsverfahren; wir empfehlen jedoch, Grund und Datum der Änderung für spätere Nachweise zu dokumentieren.
Zeithinweis
Fazit von EVERBIZ:
Diese Aktualisierung ändert nicht den Rechtstext selbst, sondern „wie er ausgelegt wird“. Die meisten Hersteller sollten zunächst klären, ob sie betroffen sind; falls ja, gehen Sie die 3 Punkte oben durch, dann übersehen Sie nichts. In der Regel muss nur ein kleiner Teil der Produkte tatsächlich angepasst werden – gehören Ihre dazu, gilt: je früher, desto besser.
EVERBIZ – Internationale Registrierung von Medizinprodukten:
Wir sind auf globale Medizinprodukte-Vorschriften und internationale Registrierungsleistungen spezialisiert und unterstützen chinesische Medizinproduktehersteller dabei, effizienter in globale Märkte einzutreten. Wenn Ihr Produkt ins Ausland geht, kontaktieren Sie uns für Registrierungs- und Compliance-Beratung für Singapur, Malaysia, Thailand, Indonesien, die Philippinen, Vietnam und weitere Märkte.