
Einführung in die DSGVO (Datenschutz-Grundverordnung) für Medizinprodukte in der EU
Aufbau der DSGVO, ihre Bedeutung für Medizinproduktehersteller, Datenschutzinhalte in der MDR-Dokumentation und Best Practices.
Aufbau der DSGVO, ihre Bedeutung für Medizinproduktehersteller, Datenschutzinhalte in der MDR-Dokumentation und Best Practices.
Herstellerpflichten nach der MDR, die fünf Kernrisiken und wie sich Haftungs- und Rückrufrisiken mit einer Produkthaftpflichtversicherung absichern lassen.
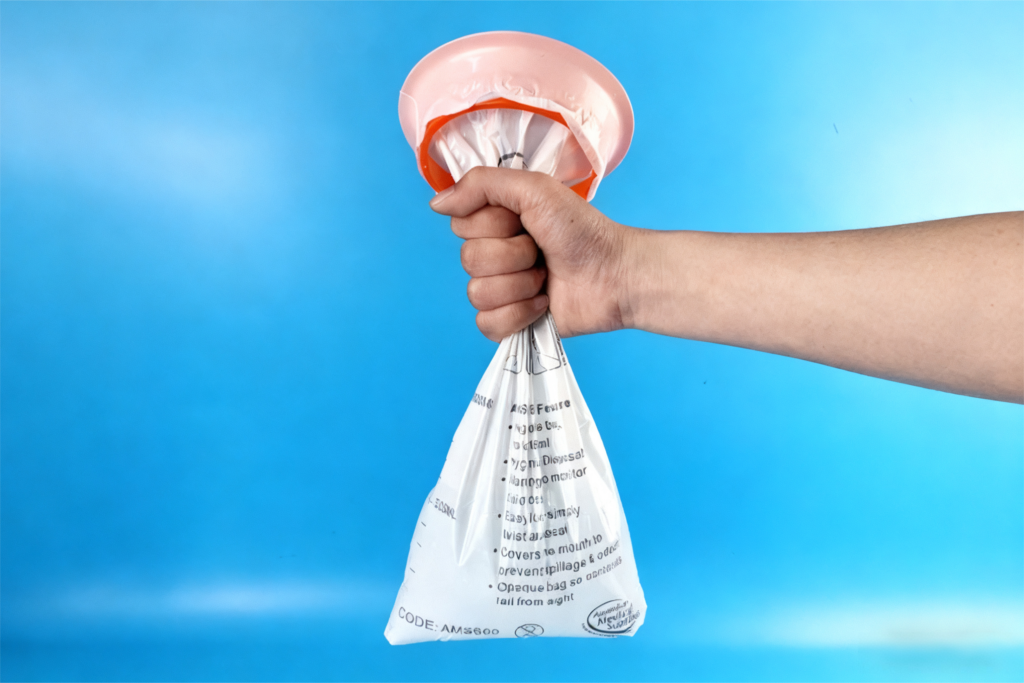
Warum Einweg-Urinbeutel und Spucktüten nach Regel 1 der MDR in Klasse I gehören, warum sie oft fälschlich als IIa eingestuft werden und wie man die Klassifizierung begründet.
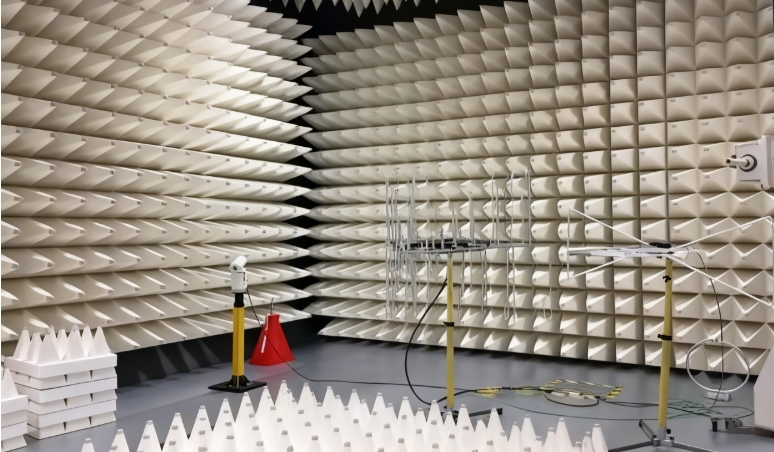
Warum die FDA bei 510(k)-Einreichungen zusätzliche EMV-Nachweise zu 5G, RFID und anderen Störquellen verlangt – und wie Unternehmen Nachforderungen vermeiden.
3TG, Dodd-Frank Act und RMI: Aufbau der CMRT, warum Kunden sie verlangen und wie Unternehmen Risiken durch Konfliktmineralien vermeiden.
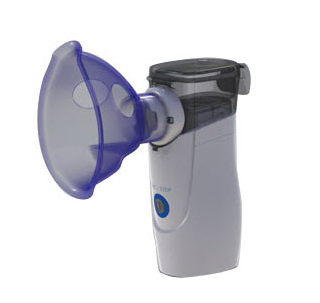
Warum Vernebler in den USA Medizinprodukte sind, warum konforme 510(k)-Produkte nicht bei Amazon gelistet werden können und welche Risiken „Heimvernebler“ bergen.
Welche Geräte unter die Messgeräterichtlinie 2014/32/EU fallen, Prüfnormen und Bewertungswege – und warum Laborgeräte meist nicht dazugehören.
Sektorspezifische CE-Richtlinien und die horizontale GPSR: welche Verbraucherprodukte eine CE-Kennzeichnung brauchen und welche Pflichten die GPSR auferlegt.
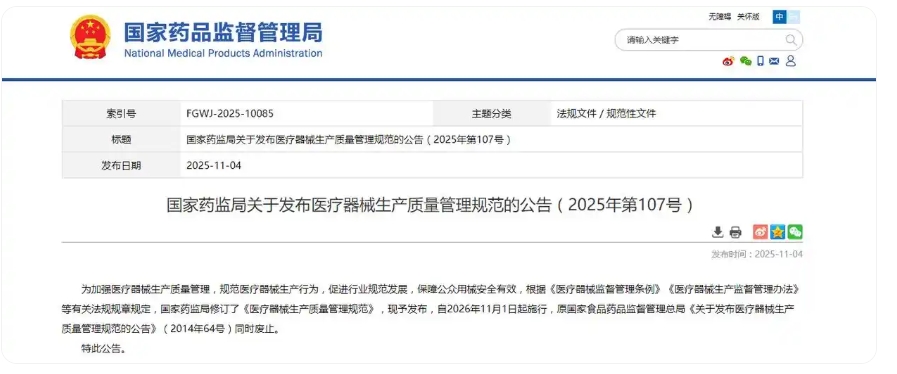
Die neue chinesische GMP für Medizinprodukte gilt ab 1. November 2026: die wichtigsten Unterschiede zur Fassung von 2014 im Überblick.
Schritt-für-Schritt-Überblick über das PSE-Verfahren für „Specified“ (Raute-PSE) und „Non-Specified“ (Kreis-PSE) Elektroprodukte in Japan, inklusive technischer Unterlagen und Kennzeichnung.