EVERBIZ · Zusammengestellt auf Grundlage offizieller Dokumente des Europäischen Parlaments, des Rates der EU und der Europäischen Kommission
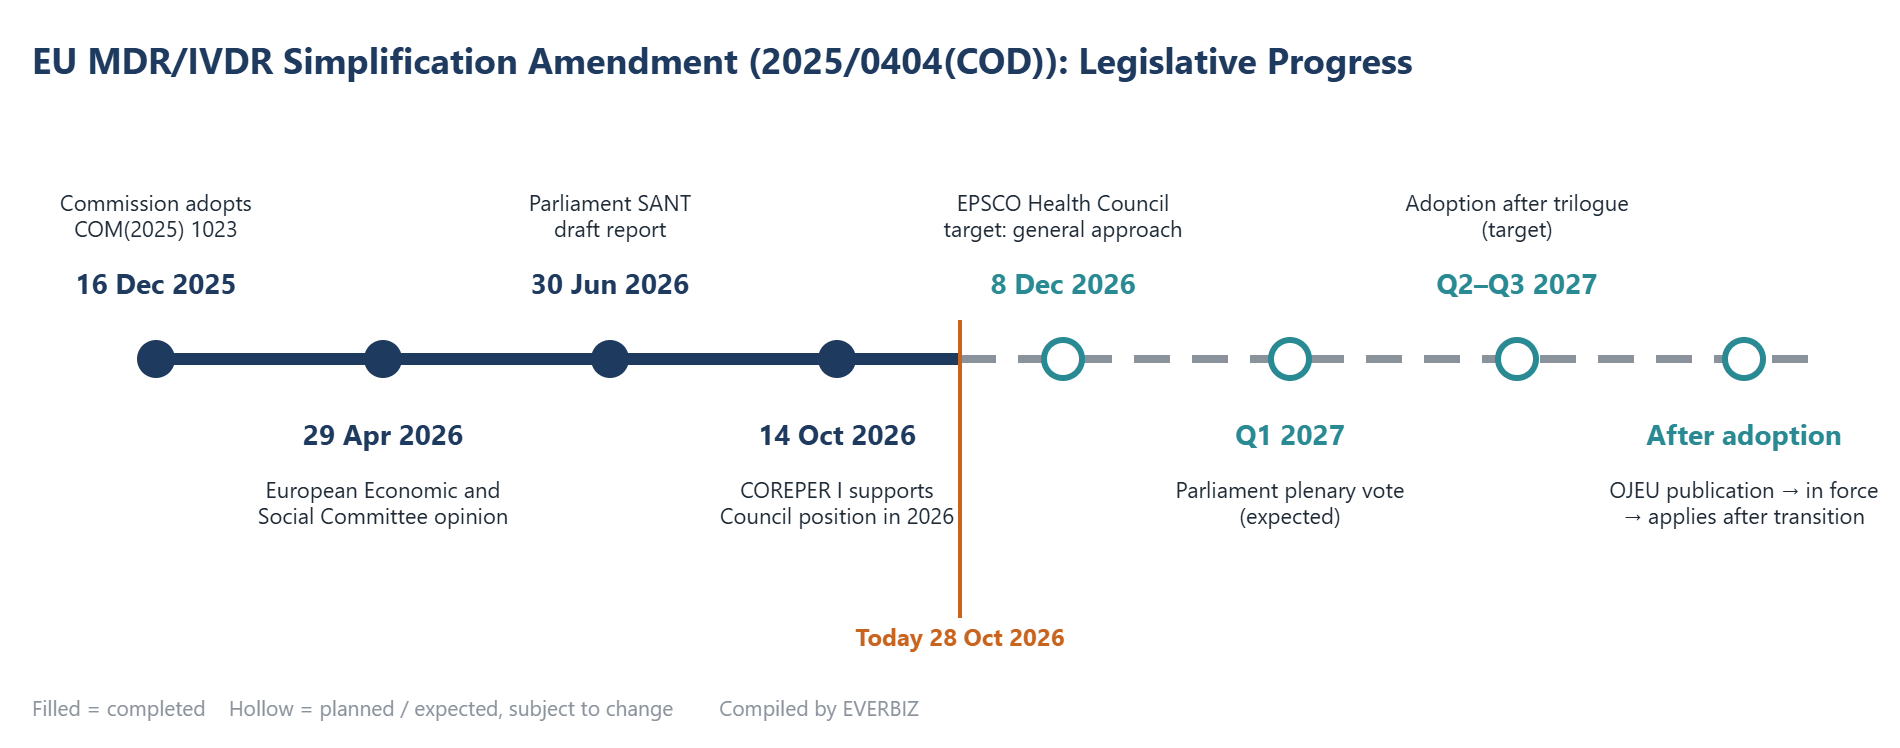
Branchenquellen, die an jüngsten Treffen zwischen den zuständigen Behörden der EU (CAs) und den Benannten Stellen (NBs) teilgenommen haben, berichten, dass die EU die förmliche Annahme der Änderungen an MDR und IVDR für das 2.–3. Quartal 2027 (etwa Sommer 2027) anstrebt.
EVERBIZ hat dies Punkt für Punkt anhand der Legislativen Beobachtungsstelle (Legislative Observatory) des Europäischen Parlaments, der Ratsdokumente und des ursprünglichen Kommissionsvorschlags überprüft:
① Die Änderung ist nach wie vor ein Vorschlag. Sie wurde nicht angenommen und hat kein Datum des Inkrafttretens.
② Die geltende Medizinprodukte-Verordnung (MDR, (EU) 2017/745) und die IVD-Verordnung (IVDR, (EU) 2017/746) gelten weiterhin uneingeschränkt.
③ Weder die Übergangsfristen (Ende 2027, 2028 und 2029) noch die verpflichtenden EUDAMED-Anforderungen haben sich geändert.
01 Wo steht das Gesetzgebungsverfahren derzeit?
Der Berichtsentwurf des SANT-Ausschusses wurde am 30. Juni 2026 veröffentlicht, Änderungsanträge wurden am 28. Juli eingereicht. Zum Zeitpunkt der Erstellung dieses Beitrags weist die Legislative Beobachtungsstelle weiterhin den Status „Awaiting committee decision“ (Beschluss des Ausschusses ausstehend) aus.
Zum Zeitpunkt der Plenarabstimmung im Parlament gibt es unterschiedliche Angaben: Die Legislative Beobachtungsstelle nennt als „voraussichtlichen“ Plenartermin den 14. Dezember 2026; laut Fortschrittsbericht des Rates vom Juni 2026 strebt das Parlament Anfang 2027 an; Branchenquellen verweisen auf das 1. Quartal 2027. Voraussichtliche Termine verschieben sich häufig – EVERBIZ empfiehlt daher, sich an der offiziellen Tagesordnung des Parlaments zu orientieren.
Das Ziel „2.–3. Quartal 2027“ bezieht sich ausschließlich auf die Annahme. Es ist nicht der Zeitpunkt, ab dem die neuen Vorschriften gelten.
02 Wichtige Termine
| Art des Termins | Datum | Bezug | Quelle |
|---|---|---|---|
| Veröffentlichung | 16. Dez. 2025 | Kommission nimmt den Änderungsvorschlag COM(2025) 1023 an und veröffentlicht ihn | Legislative Beobachtungsstelle des Europäischen Parlaments; Text des Vorschlags |
| Annahme (Ziel) | 2.–3. Quartal 2027 | Förmliche Annahme durch Parlament und Rat – ein Zielwert, kein feststehender Termin | Branchenquellen; noch kein offizieller Zeitplan |
| Inkrafttreten / Geltungsbeginn | Noch nicht festgelegt | Kann erst nach Veröffentlichung der Änderung im Amtsblatt der EU (ABl.) festgelegt werden. Laut Erwägungsgrund 58 des Vorschlags gelten einige Bestimmungen ab Inkrafttreten, andere später – z. B. würden die Bestimmungen zur Aufbereitung von Einmalprodukten 5 Jahre nach Inkrafttreten gelten | Text des Vorschlags (Erwägungsgrund 58, Artikel 5 und zugehörige Bestimmungen) |
| Fristen (derzeit geltend) | 31. Dez. 2027 / 31. Dez. 2028 / 31. Dez. 2029 | Geltende Übergangsfristen nach MDR/IVDR – siehe Abschnitt 04 | Verordnung (EU) 2023/607, (EU) 2024/1860 |
03 Was ändert der Vorschlag? (Nur Vorschlag – der endgültige Text kann abweichen)
Die folgenden Punkte stammen aus dem Kommissionsvorschlag. Parlament und Rat können sie noch ändern oder streichen:
- Gültigkeit von Bescheinigungen: Die derzeitige Höchstgültigkeit von 5 Jahren entfällt und wird durch eine risikobasierte regelmäßige Überprüfung durch die Benannte Stelle ersetzt – ohne vollständige Rezertifizierung.
- Für die Einhaltung der Regulierungsvorschriften verantwortliche Person (PRRC): Die detaillierten Qualifikationsanforderungen werden gestrichen; eine externe PRRC eines KMU muss nicht mehr „dauerhaft und ständig“ zur Verfügung stehen.
- Produkte mit bewährter Technologie (WET): neue Begriffsbestimmung, für die verhältnismäßigere Anforderungen gelten.
- Beteiligung der Benannten Stelle: Die technische Dokumentation für Produkte der Klassen IIa/IIb sowie für IVD der Klassen B/C wird stichprobenartig anhand repräsentativer Produkte geprüft; sterile IVD der Klasse A benötigen keine Benannte Stelle mehr; Überwachungsaudits können bei fehlenden Sicherheitsbedenken alle zwei Jahre stattfinden, Fernaudits sind zulässig.
- Vigilanz und Meldepflichten: Die Meldefrist für schwerwiegende Vorkommnisse ohne schwerwiegende Gefahr für die öffentliche Gesundheit, Tod oder schwerwiegende Verschlechterung des Gesundheitszustands wird von 15 auf 30 Tage verlängert; regelmäßige aktualisierte Berichte über die Sicherheit (PSUR) werden seltener aktualisiert.
- Verfahren mit Expertengremien: Das Konsultationsverfahren im Zusammenhang mit der klinischen Bewertung (CECP) wird auf implantierbare Produkte der Klasse III beschränkt; das Konsultationsverfahren zur Leistungsbewertung nach IVDR (PECP) entfällt – Hersteller von Produkten der Klassen C/D können stattdessen eine frühzeitige Beratung durch Expertengremien beantragen.
- Bahnbrechende Produkte und Orphan Devices: Nach Einstufung durch ein Expertengremium können sie von einer vorrangigen und fortlaufenden Prüfung (Rolling Review) profitieren.
- Digitalisierung und KI: Elektronische Konformitätserklärungen (DoC), eine teilweise elektronische Kennzeichnung und elektronische Gebrauchsanweisungen (eIFU) werden zugelassen; KI-Produkte würden grundsätzlich nicht mehr zusätzlich zu MDR/IVDR den meisten Bestimmungen der KI-Verordnung (AI Act) unterliegen – die einschlägigen Anforderungen würden stattdessen im Rahmen von MDR/IVDR festgelegt.
Hinweis: Nach Angaben aus der Branche befürchten einige zuständige Behörden und Benannte Stellen, dass diese Erleichterungen in ihrer Gesamtheit die Sicherheit und Qualität der Produkte beeinträchtigen könnten; auch der Fortschrittsbericht des Rates verzeichnet ähnliche Vorbehalte der Mitgliedstaaten. Jeder der oben genannten Punkte kann im Laufe der Verhandlungen noch geändert werden.
04 Fristen, die weiterhin laufen
Diese Termine sind in den geltenden Verordnungen festgelegt und werden durch den Änderungsvorschlag nicht berührt. Unterbrechen Sie Ihre Umstellung nicht, nur weil die Vorschriften „vereinfacht werden“:
| Anwendungsbereich | Frist | Anforderung |
|---|---|---|
| MDR-Bestandsprodukte: Produkte der Klasse III und implantierbare Produkte der Klasse IIb (ausgenommen bestimmte WET-Produkte) | 31. Dez. 2027 | MDR-Bescheinigung erforderlich; die Fristen für die Voraussetzungen der Verlängerung (Antrag bis 26. Mai 2024, schriftliche Vereinbarung bis 26. Sept. 2024) sind bereits abgelaufen |
| MDR-Bestandsprodukte: übrige Produkte der Klasse IIb, Klasse IIa, Klasse Is/Im/Ir | 31. Dez. 2028 | Wie oben |
| IVDR Klasse D | 31. Dez. 2027 | Fristen für Antrag und Vereinbarung (26. Mai 2025 / 26. Sept. 2025) sind abgelaufen |
| IVDR Klasse C | 31. Dez. 2028 | Fristen für Antrag und Vereinbarung (26. Mai 2026 / 26. Sept. 2026) sind abgelaufen |
| IVDR Klasse B und sterile Produkte der Klasse A | 31. Dez. 2029 | Antrag bei einer Benannten Stelle bis 26. Mai 2027 und Unterzeichnung der schriftlichen Vereinbarung bis 26. Sept. 2027 |
| Erste vier EUDAMED-Module (Akteursregistrierung, UDI/Produktregistrierung, Benannte Stellen und Bescheinigungen, Marktüberwachung) | Verpflichtend ab 28. Mai 2026 | Produkte, die vor dem 28. Mai 2026 in Verkehr gebracht wurden und weiterhin auf dem Markt bereitgestellt werden, sind innerhalb von 12 Monaten nach der offiziellen Bekanntmachung (veröffentlicht am 27. Nov. 2025) zu registrieren |
EVERBIZ verfolgt die Abstimmung im Parlament, die allgemeine Ausrichtung des Rates und die Trilogverhandlungen weiterhin und informiert zeitnah über neue Entwicklungen. Wenn Sie einen EU-Bevollmächtigten, eine EUDAMED-Registrierung oder Unterstützung bei der Umstellung auf MDR/IVDR benötigen, sprechen Sie uns gerne an.
Originalbeitrag von EVERBIZ · Bei Weiterverbreitung bitte die Quelle angeben