EVERBIZ | Originalzusammenstellung. Bei Weiterverbreitung bitte die Quelle angeben.
Am 28. Oktober 2026 hat die chinesische Arzneimittel- und Medizinproduktebehörde (National Medical Products Administration, NMPA) auf ihrer Website die Bekanntmachung zur Herausgabe von vier Inspektionsleitfäden, darunter des Inspektionsleitfadens für sterile Medizinprodukte nach der Guten Herstellungspraxis für Medizinprodukte (Notice on Issuing Four Inspection Guidelines, Including the Inspection Guideline for Sterile Medical Devices under the Good Manufacturing Practice for Medical Devices; NMPA Doc. [2026] No. 16) veröffentlicht.
Die neuen Regeln gelten bereits in wenigen Tagen. Ab dem 1. November bewerten die Behörden die Ergebnisse von Inspektionen im Rahmen der Herstellungserlaubnis sowie von Überwachungsinspektionen nach dem Inverkehrbringen für vier Produktkategorien (sterile Produkte, implantierbare Produkte, In-vitro-Diagnostika (IVD) und Zahnersatz als Sonderanfertigung) anhand der neu überarbeiteten Inspektionsleitfäden. Die vier bisherigen „Leitfäden für Vor-Ort-Inspektionen“ aus den Jahren 2015 und 2016 werden am selben Tag aufgehoben.
1. Zeitplan der neuen chinesischen GMP für Medizinprodukte
| Art des Datums | Datum | Hinweise |
|---|---|---|
| Unterzeichnungsdatum | 23. Oktober 2026 | Datum der Bekanntmachung |
| Veröffentlichungsdatum | 28. Oktober 2026 | Veröffentlicht auf der Website der NMPA |
| Inkrafttreten | 1. November 2026 | Die 4 neuen Inspektionsleitfäden treten in Kraft und die 4 alten Leitfäden werden am selben Tag aufgehoben – abgestimmt auf das Inkrafttreten der überarbeiteten GMP |
| Frist | In der Bekanntmachung nicht festgelegt | Die Bekanntmachung sieht keine Übergangsfrist und keine Einreichungsfrist für Unternehmen vor. Die alten Leitfäden gelten letztmals am 31. Oktober 2026 |
Hinweis: Einige Provinzbehörden für Medizinprodukte haben in ihren Umsetzungsplänen zur neuen GMP eigene Meilensteine für Selbstinspektion und Korrekturmaßnahmen festgelegt (so verlangte etwa die Provinz Guangdong von den Unternehmen, Selbstinspektion und Korrekturmaßnahmen bis Ende Oktober 2026 abzuschließen und einen Bericht hochzuladen). Diese Fristen stammen aus lokalen Dokumenten; bitte beachten Sie die Bekanntmachung Ihrer zuständigen Provinzbehörde.
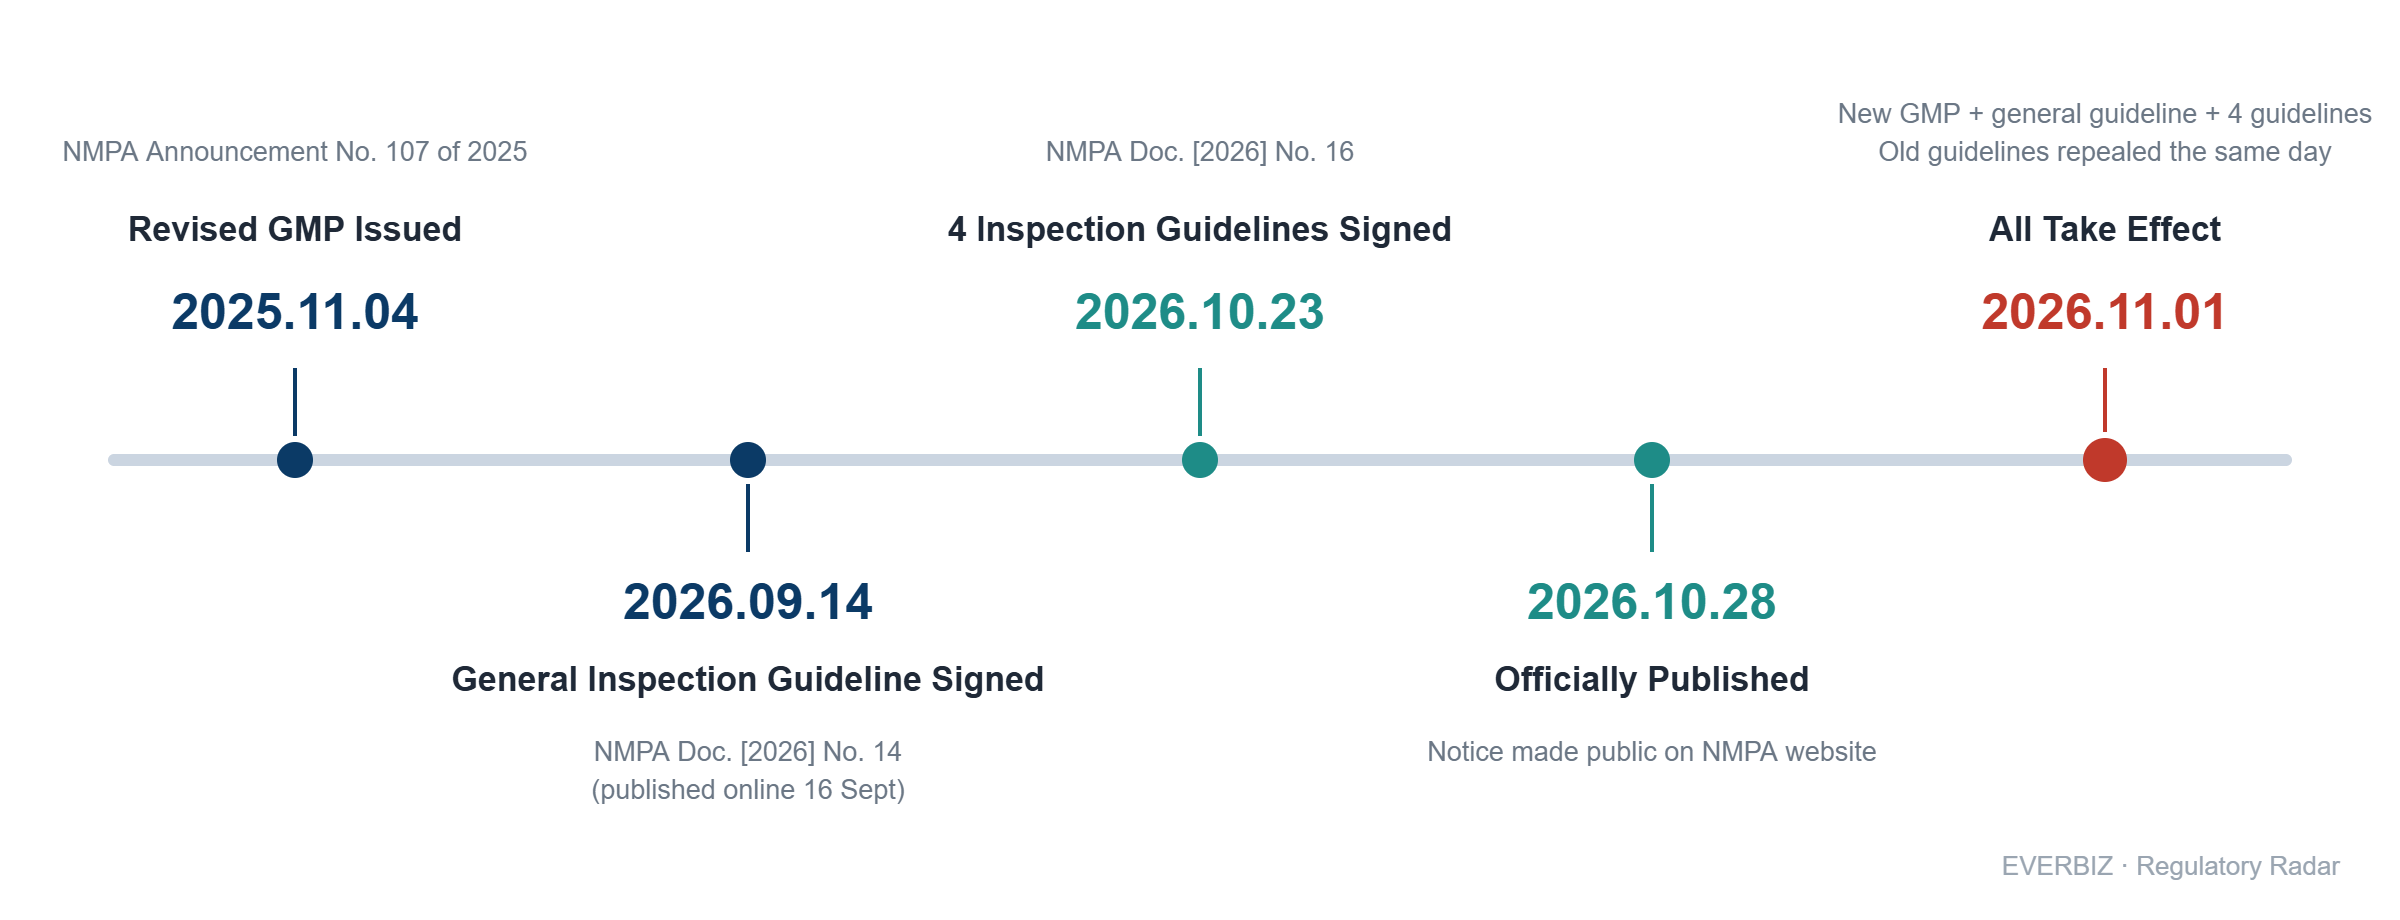
Abbildung: Zeitplan der Dokumente zur neuen chinesischen GMP für Medizinprodukte (zusammengestellt von EVERBIZ)
2. Welche 4 Leitfäden wurden herausgegeben und welche 4 ersetzen sie?
| Neuer Leitfaden (gültig ab 1. Nov. 2026) | Am selben Tag aufgehobenes altes Dokument | Nr. des alten Dokuments |
|---|---|---|
| Inspektionsleitfaden für sterile Medizinprodukte | Leitfaden für Vor-Ort-Inspektionen sterile Medizinprodukte | CFDA Doc. [2015] No. 218 |
| Inspektionsleitfaden für implantierbare Medizinprodukte | Leitfaden für Vor-Ort-Inspektionen implantierbare Medizinprodukte | CFDA Doc. [2015] No. 218 |
| Inspektionsleitfaden für In-vitro-Diagnostika | Leitfaden für Vor-Ort-Inspektionen In-vitro-Diagnostika | CFDA Doc. [2015] No. 218 |
| Inspektionsleitfaden für Zahnersatz als Sonderanfertigung | Leitfaden für Vor-Ort-Inspektionen Zahnersatz als Sonderanfertigung | CFDA Doc. [2016] No. 165 |
Die neuen Dokumente verzichten – entsprechend dem im September herausgegebenen allgemeinen Inspektionsleitfaden – auf den Zusatz „Vor-Ort“. Ihr Anwendungsbereich ist nicht mehr auf Vor-Ort-Inspektionen beschränkt: Sie erfassen nun Inspektionen im Rahmen der Herstellungserlaubnis sowie alle Arten von Überwachungsinspektionen nach dem Inverkehrbringen.
3. Einordnung der Bekanntmachung in den neuen GMP-Rahmen
Der Rahmen lässt sich in drei Ebenen gliedern:
- Ebene 1: Die überarbeitete Gute Herstellungspraxis für Medizinprodukte (NMPA-Bekanntmachung Nr. 107 von 2025), veröffentlicht am 4. November 2025 und in Kraft ab 1. November 2026; sie ersetzt am selben Tag die GMP von 2014.
- Ebene 2: Der allgemeine Inspektionsleitfaden (NMPA Doc. [2026] No. 14), unterzeichnet am 14. September 2026. Er umfasst 200 Prüfpunkte: 39 kritische, 88 wesentliche und 73 allgemeine.
- Ebene 3: Anhangspezifische Inspektionsleitfäden, d. h. die vier mit dieser Doc. No. 16 herausgegebenen Leitfäden für sterile, implantierbare und IVD-Produkte sowie Zahnersatz als Sonderanfertigung.
Bitte beachten Sie außerdem: Ab dem 1. November müssen diese vier Produktkategorien sowie eigenständige Software-Produkte weiterhin sowohl die überarbeitete GMP als auch die geltenden GMP-Anhänge erfüllen. Ein Inspektionsleitfaden für eigenständige Software ist in dieser Bekanntmachung nicht enthalten; betroffene Unternehmen sollten künftige Veröffentlichungen im Blick behalten.
4. Was bedeutet das für Unternehmen?
- Die Grundlage für Inspektionsfeststellungen hat sich geändert. Ab dem 1. November werden Inspektionen im Rahmen der Erlaubniserteilung sowie Überwachungsinspektionen nach dem Inverkehrbringen für die vier Produktkategorien anhand der entsprechenden neuen Leitfäden bewertet.
- Auch laufende Erlaubnisanträge sind betroffen. Laut der Bekanntmachung zum allgemeinen Leitfaden werden Anträge auf Herstellungserlaubnis, Änderung oder Verlängerung, die vor dem 1. November angenommen, aber noch nicht vor Ort inspiziert wurden, ab dem 1. November nach der überarbeiteten GMP inspiziert. In Verbindung mit dieser Bekanntmachung sind solche Anträge für die vier Produktkategorien anhand der neuen Leitfäden zu bewerten.
- Abweichungen können „hochgestuft“ werden. Nach dem allgemeinen Leitfaden werden mehrere zusammenhängende Abweichungen, die zu einem systemischen Risiko führen können, als kritische Abweichung im Kapitel „Qualitätssicherung“ gewertet; eine aus den beiden vorangegangenen Inspektionen wiederholte Abweichung kann gegebenenfalls um eine Risikostufe höher eingestuft werden.
- Auch Lohnhersteller sind erfasst. Der allgemeine Leitfaden gilt für Registrierungsinhaber, Meldepflichtige (Filer) und Lohnhersteller; daher muss sich jeder Beteiligte in der Lohnfertigungskette auf die neuen Kriterien vorbereiten.
5. Vorrangige Maßnahmen vor dem Stichtag
- Laden Sie den vollständigen Text der 4 Anlagen von der Website der NMPA herunter und klären Sie, welche(r) Leitfaden/Leitfäden für Ihre Produkte gilt/gelten;
- Führen Sie eine Gap-Analyse Punkt für Punkt anhand der neuen Leitfäden durch – zuerst für die kritischen, dann für die wesentlichen Prüfpunkte;
- Prüfen Sie, ob Feststellungen aus früheren Inspektionen tatsächlich abgeschlossen sind, da wiederholte Feststellungen hochgestuft werden können;
- Stellen Sie sicher, dass die QMS-Dokumente und Aufzeichnungsvorlagen Ihres Unternehmens und Ihrer Lohnhersteller an die Anforderungen der überarbeiteten GMP angepasst wurden;
- Beachten Sie den Umsetzungsplan und den Inspektionszeitplan Ihrer Provinzbehörde; lokale Fristen richten sich nach der Bekanntmachung der Provinz.
So unterstützt Sie EVERBIZ
EVERBIZ unterstützt Medizinproduktehersteller seit Langem mit Dienstleistungen rund um die regulatorische Registrierung und das Qualitätsmanagementsystem (QMS) in China und auf internationalen Märkten. Zur neuen chinesischen GMP für Medizinprodukte bieten wir:
- Gap-Analyse zwischen alten und neuen Inspektionsleitfäden inklusive Maßnahmenplan;
- Aktualisierung der QMS-Dokumentation (einschließlich der spezifischen Anforderungen für sterile, implantierbare und IVD-Produkte sowie Zahnersatz als Sonderanfertigung);
- Probeinspektionen und Coaching zur Inspektionsbereitschaft.
Kontaktieren Sie EVERBIZ für eine individuelle Beratung.
Dieser Beitrag ist eine Zusammenstellung regulatorischer Informationen und stellt keine Rechtsberatung dar. Maßgeblich sind die von der NMPA und Ihrer Provinzbehörde für Medizinprodukte veröffentlichten Originaltexte.
EVERBIZ · Originalzusammenstellung. Bei Weiterverbreitung bitte die Quelle angeben.