
everbiz | การรวบรวมต้นฉบับ โปรดให้เครดิตแหล่งที่มาเมื่อเผยแพร่ซ้ำ
เมื่อวันที่ 28 ตุลาคม 2026 สำนักงานผลิตภัณฑ์การแพทย์แห่งชาติของจีน (NMPA) ได้เผยแพร่บนเว็บไซต์ ประกาศให้ออกแนวทางการตรวจสอบ 4 ข้อ ได้แก่ แนวทางการตรวจสอบเครื่องมือแพทย์ที่ผ่านการฆ่าเชื้อแล้วภายใต้แนวปฏิบัติที่ดีด้านการผลิตเครื่องมือแพทย์ (NMPA Doc. [2026] ฉบับที่ 16).
กฎใหม่มีผลบังคับใช้ในเวลาเพียงไม่กี่วัน ตั้งแต่วันที่ 1 พฤศจิกายน หน่วยงานกำกับดูแลจะประเมินผลการตรวจสอบใบอนุญาตการผลิตและการตรวจสอบการกำกับดูแลหลังการขายสำหรับผลิตภัณฑ์สี่ประเภท (อุปกรณ์ปลอดเชื้อ อุปกรณ์ที่ฝังได้ รีเอเจนต์ในหลอดทดลอง (IVD) และฟันปลอมแบบสั่งทำพิเศษ) ตามแนวทางการตรวจสอบที่ปรับปรุงใหม่ “แนวทางการตรวจสอบในสถานที่” สี่ข้อก่อนหน้านี้ตั้งแต่ปี 2558 และ 2559 จะถูกยกเลิกในวันเดียวกัน
1. ไทม์ไลน์ของ GMP เครื่องมือแพทย์ใหม่ของจีน
| ประเภทวันที่ | วันที่ | หมายเหตุ |
|---|---|---|
| วันที่ลงนาม | 23 ตุลาคม 2026 | วันที่ในประกาศ |
| วันที่ตีพิมพ์ | 28 ตุลาคม 2026 | ทำต่อสาธารณะในเว็บไซต์ NMPA |
| วันที่มีผลบังคับใช้ | 1 พฤศจิกายน 2026 | แนวทางการตรวจสอบใหม่ 4 แนวทางมีผลบังคับใช้ และแนวทางเก่า 4 ข้อจะถูกยกเลิกในวันเดียวกัน ซึ่งสอดคล้องกับวันที่มีผลบังคับใช้ของ GMP ที่แก้ไขแล้ว |
| กำหนดเวลา | ไม่มีการตั้งค่าในประกาศ | ประกาศนี้ไม่มีช่วงการเปลี่ยนแปลงและไม่มีกำหนดส่งสำหรับบริษัทต่างๆ แนวทางเก่าใช้ล่าสุดเมื่อ 31 ตุลาคม 2026 |
หมายเหตุ: ฝ่ายบริหารผลิตภัณฑ์ทางการแพทย์ของจังหวัดบางแห่งได้กำหนดเหตุการณ์สำคัญในการตรวจสอบตนเองและการดำเนินการแก้ไขในแผนการดำเนินงานสำหรับ GMP ใหม่ (เช่น มณฑลกวางตุ้งกำหนดให้บริษัทต่างๆ ดำเนินการตรวจสอบและแก้ไขด้วยตนเองให้เสร็จสิ้น และอัปโหลดรายงานภายในสิ้นเดือนตุลาคม 2026) ไทม์ไลน์เหล่านี้มาจากเอกสารท้องถิ่น โปรดปฏิบัติตามประกาศที่ออกโดยฝ่ายบริหารจังหวัดของคุณ
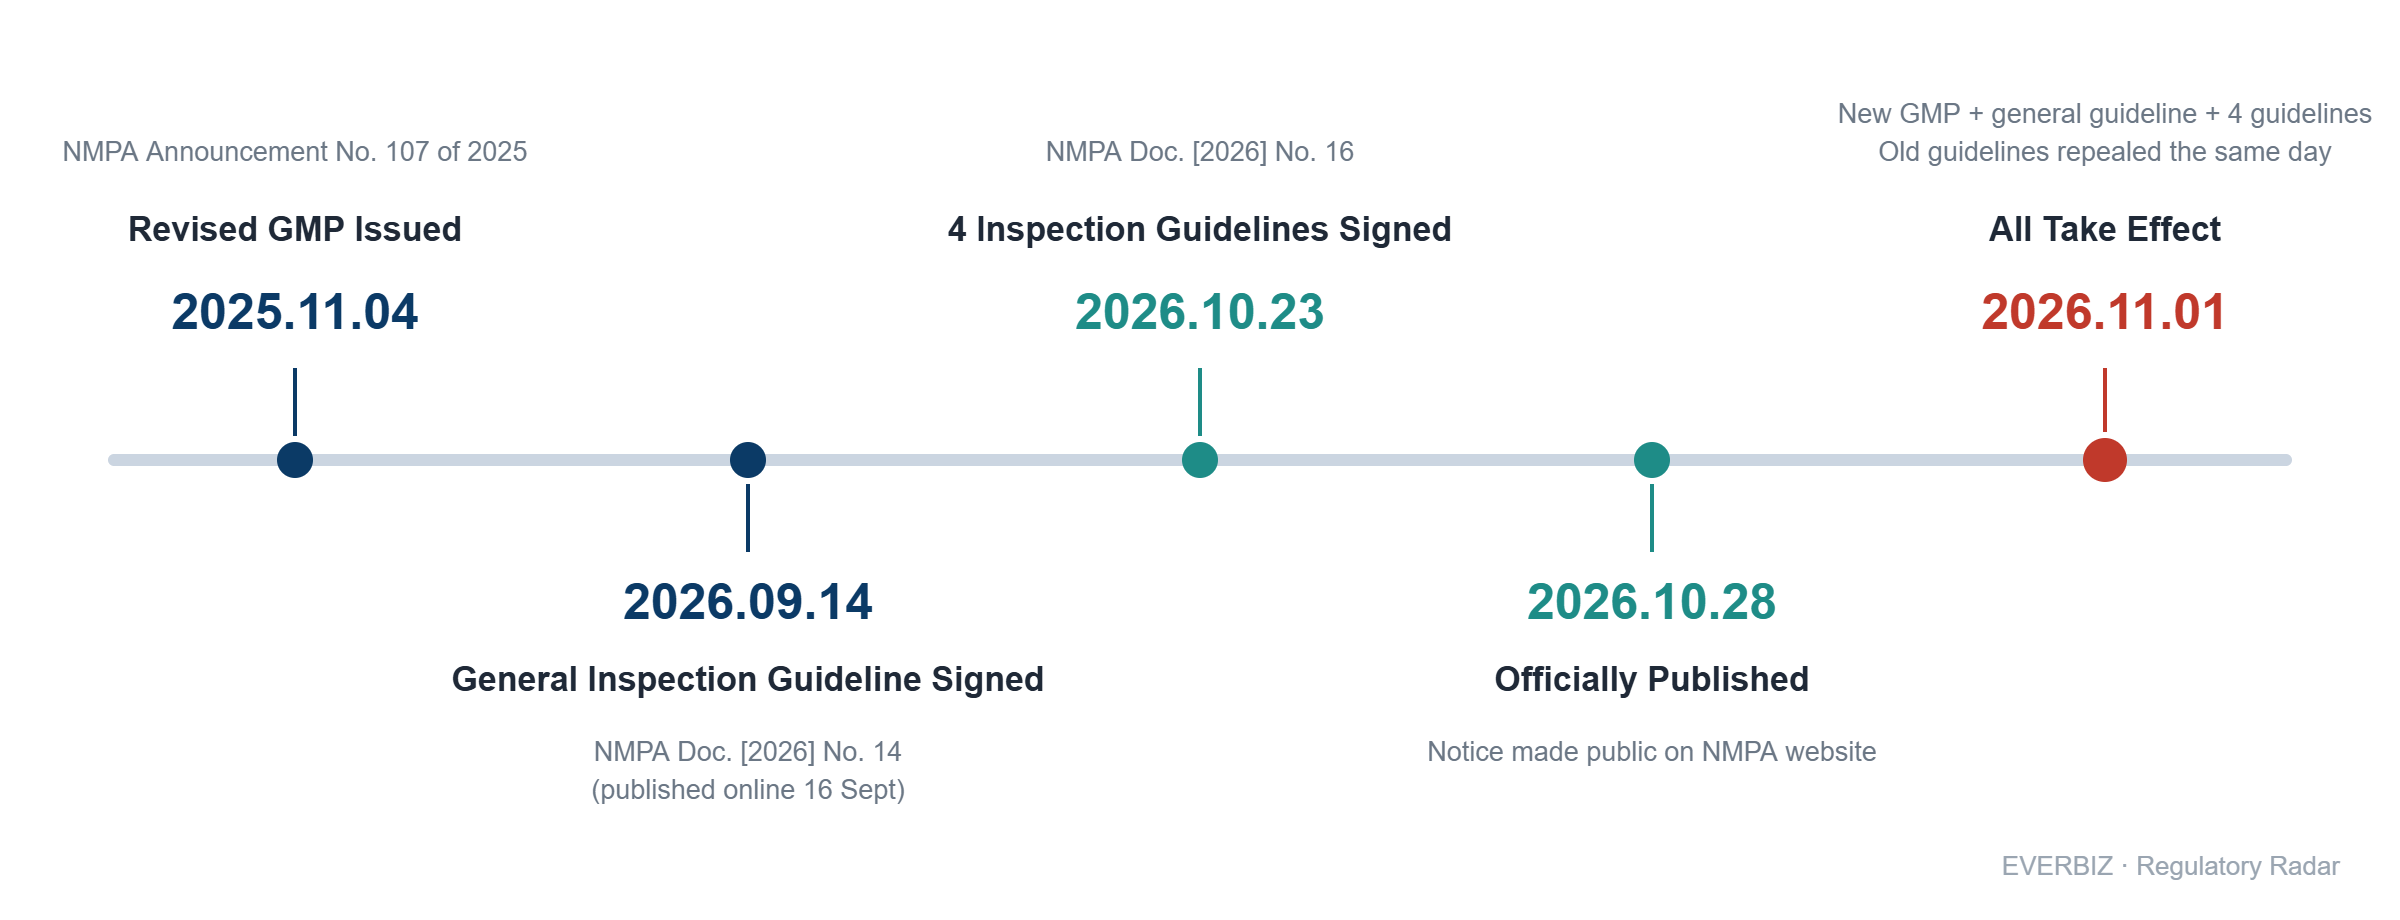
รูป: ไทม์ไลน์ของเอกสารที่เกี่ยวข้องกับ GMP เครื่องมือแพทย์ใหม่ของจีน (เรียบเรียงโดย EVERBIZ)
2. แนวทาง 4 ข้อใดที่ออก และ 4 แนวทางใดที่จะแทนที่?
| แนวทางใหม่ (มีผล 1 พ.ย. 2026) | เอกสารเก่ายกเลิกวันเดียวกัน | เลขที่เอกสารเก่า |
|---|---|---|
| แนวทางการตรวจสอบเครื่องมือแพทย์ปลอดเชื้อ | แนวทางการตรวจสอบในสถานที่สำหรับเครื่องมือแพทย์ที่ปลอดเชื้อ | CFDA เอกสาร [2015] ฉบับที่ 218 |
| แนวทางการตรวจสอบเครื่องมือแพทย์ฝัง | แนวทางการตรวจสอบในสถานที่สำหรับเครื่องมือแพทย์ที่ฝังได้ | CFDA เอกสาร [2015] ฉบับที่ 218 |
| แนวทางการตรวจสอบสำหรับรีเอเจนต์การวินิจฉัยในหลอดทดลอง | แนวทางการตรวจสอบในสถานที่สำหรับรีเอเจนต์การวินิจฉัยในหลอดทดลอง | CFDA เอกสาร [2015] ฉบับที่ 218 |
| แนวทางการตรวจสอบสำหรับฟันปลอมแบบสั่งทำพิเศษ | แนวทางการตรวจสอบในสถานที่สำหรับฟันปลอมแบบสั่งทำพิเศษ | CFDA เอกสาร [2016] ฉบับที่ 165 |
เอกสารใหม่หลุดคำว่า “ในสถานที่” ตามแนวของนายพล แนวข้อสอบ ออกในเดือนกันยายน ขอบเขตของพวกเขาไม่จำกัดเฉพาะการตรวจสอบในสถานที่อีกต่อไป: ตอนนี้พวกเขาครอบคลุมการตรวจสอบใบอนุญาตการผลิตและการตรวจสอบการกำกับดูแลหลังการขายทุกประเภท
3. ประกาศนี้เหมาะกับกรอบ GMP ใหม่
กรอบการทำงานสามารถเข้าใจได้ในสามชั้น:
- ชั้นที่ 1: แก้ไข แนวปฏิบัติที่ดีสำหรับเครื่องมือแพทย์ (ประกาศ NMPA ฉบับที่ 107 ปี 2025) เผยแพร่เมื่อ 4 พฤศจิกายน 2025 และมีผลบังคับใช้ 1 พฤศจิกายน 2026 แทนที่ GMP 2014 ในวันเดียวกัน
- ชั้นที่ 2: ทั่วไป แนวข้อสอบ (NMPA Doc. [2026] No. 14), ลงนามเมื่อวันที่ 14 กันยายน 2026 มีรายการตรวจสอบ 200 รายการ: 39 วิกฤติ, 88 วิชาเอกและ 73 ทั่วไป
- เลเยอร์ 3: แนวทางการตรวจสอบเฉพาะภาคผนวกคือสี่ที่ออกภายใต้เอกสารนี้ หมายเลข 16 ครอบคลุมเครื่องมือแพทย์ปลอดเชื้อ เครื่องมือแพทย์ฝังในร่างกาย IVD และฟันปลอมสั่งทำเฉพาะราย
โปรดทราบ: ตั้งแต่วันที่ 1 พฤศจิกายน หมวดหมู่ผลิตภัณฑ์ทั้งสี่นี้และผลิตภัณฑ์ซอฟต์แวร์แบบสแตนด์อโลนยังคงต้องปฏิบัติตาม ทั้ง GMP ที่แก้ไขแล้วและภาคผนวก GMP ในปัจจุบัน. ประกาศนี้ไม่ครอบคลุมแนวทางการตรวจสอบซอฟต์แวร์แบบสแตนด์อโลน บริษัทที่เกี่ยวข้องควรจับตาดูสิ่งพิมพ์ในอนาคต
4. สิ่งนี้หมายความว่าอย่างไรสำหรับบริษัท
- พื้นฐานสำหรับผลการตรวจสอบมีการเปลี่ยนแปลง ตั้งแต่วันที่ 1 พฤศจิกายน การตรวจสอบใบอนุญาตและการตรวจสอบการกำกับดูแลหลังการขายสำหรับประเภทผลิตภัณฑ์ทั้งสี่ประเภทจะได้รับการประเมินตามแนวทางใหม่ที่เกี่ยวข้อง
- การสมัครใบอนุญาตที่รอดำเนินการก็ได้รับผลกระทบเช่นกัน ประกาศเกี่ยวกับแนวทางทั่วไประบุว่าการขอใบอนุญาตสำหรับการผลิต การเปลี่ยนแปลง หรือการต่ออายุที่ยอมรับก่อนวันที่ 1 พฤศจิกายน แต่ยังไม่ได้ตรวจสอบที่ไซต์งานจะได้รับการตรวจสอบ GMP ที่แก้ไขแล้วตั้งแต่วันที่ 1 พฤศจิกายน อ่านพร้อมกับประกาศนี้ แอปพลิเคชันดังกล่าวสำหรับหมวดหมู่ผลิตภัณฑ์สี่ประเภทควรได้รับการประเมินตามแนวทางใหม่
- ความไม่เป็นไปตามข้อกำหนดอาจ “เพิ่มขึ้น” ภายใต้แนวทางทั่วไป ความไม่สอดคล้องที่สัมพันธ์กันหลายอย่างที่อาจนำไปสู่ความเสี่ยงของระบบจะถือเป็นความไม่สอดคล้องที่สำคัญในบท “การประกันคุณภาพ” และการไม่เป็นไปตามข้อกำหนดซ้ำจากการตรวจสอบสองครั้งก่อนหน้านี้อาจเพิ่มขึ้นตามระดับความเสี่ยงเดียวตามความเหมาะสม
- ผู้ผลิตสัญญาอยู่ในขอบเขต แนวทางทั่วไปใช้กับผู้ลงทะเบียน ผู้ยื่นเอกสาร และผู้ผลิตตามสัญญา ดังนั้นทุกฝ่ายในห่วงโซ่การผลิตตามสัญญาจะต้องเตรียมการตามเกณฑ์ใหม่
5. การดำเนินการก่อนกำหนด
- ดาวน์โหลดข้อความเต็มของภาคผนวก 4 จากเว็บไซต์ NMPA และยืนยันว่าแนวทางใดที่ใช้กับผลิตภัณฑ์ของคุณ
- เรียกใช้การประเมินช่องว่างตามข้อต่อข้อกับแนวทางใหม่ โดยเริ่มจากรายการที่สำคัญ จากนั้นรายการหลัก
- ตรวจสอบว่าข้อค้นพบจากการตรวจสอบครั้งก่อนถูกปิดจริงหรือไม่ เนื่องจากการค้นพบซ้ำๆ อาจเพิ่มขึ้น
- ยืนยันว่าเอกสารระบบคุณภาพและเทมเพลตบันทึกของคุณและผู้ผลิตตามสัญญาของคุณได้รับการอัปเดตเป็นส่วน GMP ที่แก้ไขแล้ว
- ปฏิบัติตามแผนการดำเนินงานและตารางการตรวจสอบของฝ่ายบริหารจังหวัดของคุณ กำหนดเวลาท้องถิ่นถูกกำหนดโดยประกาศจังหวัด
EVERBIZ ช่วยคุณได้อย่างไร
EVERBIZ ได้สนับสนุนบริษัทเครื่องมือแพทย์มาอย่างยาวนานด้วยการลงทะเบียนตามกฎระเบียบและบริการระบบการจัดการคุณภาพในประเทศจีนและตลาดต่างประเทศ สำหรับเครื่องมือแพทย์ใหม่ของจีนเราขอเสนอ:
- การประเมินช่องว่างระหว่างแนวทางการตรวจสอบแบบเก่าและใหม่ พร้อมแผนปฏิบัติการแก้ไข
- การอัพเกรดเอกสารระบบการจัดการคุณภาพ (รวมถึงข้อกำหนดเฉพาะสำหรับเครื่องมือแพทย์ปลอดเชื้อ เครื่องมือแพทย์ฝังในร่างกาย IVD และฟันปลอมสั่งทำเฉพาะราย)
- การตรวจสอบจำลองและการฝึกสอนความพร้อมในการตรวจสอบ
ติดต่อ EVERBIZ เพื่อขอคำปรึกษาแบบตัวต่อตัว
บทความนี้เป็นการรวบรวมข้อมูลด้านกฎระเบียบและไม่ถือเป็นคำแนะนำทางกฎหมาย ข้อความต้นฉบับที่เผยแพร่โดย NMPA และการบริหารผลิตภัณฑ์ทางการแพทย์ประจำจังหวัดของคุณมีชัย
everbiz · การรวบรวมต้นฉบับ โปรดให้เครดิตแหล่งที่มาเมื่อเผยแพร่ซ้ำ